変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
変更管理(チェンジコントロール)工程や材料の変更が品質に及ぼす影響を評価し、記録・承認して管理する仕組み。とは、医薬品の原料・装置・工程・手順書作業の手順を定めた文書。品質システムの要素を具体化し、査察でも運用が確認される。詳しく →などを変えるとき、品質への影響を先に評価して承認を受け、変えたあとに狙いどおりかを確かめる仕組みです。製造・設備・購買・品質の担当者が何かを変えたいときに、必ず通る手続きです。
しかし、書類と承認の印がそろっていても、品質が守れたとは限りません。変える前の評価が浅いと、社内で承認した変更が、何年もあとに問題として表に出ることがあります。
この記事では、なぜ変える前に評価するのか、1つの変更でどこまで確かめ直すのか、軽い変更として扱える条件、当局の手続きとの関係を順に説明します。
- 変更管理とは:変える前に品質への影響を評価して承認を受け、変えたあとに狙いどおりかを確かめる仕組みです。
- どこまで確かめ直すのか:変える工程とその後ろの工程で動きうる品質と、承認書の記載への影響までです。
- 社内の承認だけで済むのか:承認書の記載に触れる変更は、当局への手続きも要ります。
1. 止めるためでなく、根拠をそろえて変えるため:変更管理は、何をする手続きなのか?
変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →は、原料・装置・工程・手順書などを変える前に品質への影響を評価して承認を受け、変えたあとに狙いどおりになったかを確かめる手続きです。 変更を止めるための手続きではなく、変えてよい根拠をそろえてから変えるための手続きです。
対象は工程の条件に限りません。原薬の製造の指針である ICH Q7原薬(API)製造へのGMP適用を国際調和したICHの指針。出発物質の定義や工程管理、バリデーションなどを示す。詳しく → の13.11は、原料、規格、試験方法、施設、装置、表示・包装材料、ソフトウェアの変更も対象に挙げています。
日本では、医薬品の製造管理と品質管理の基準を定めた省令(GMP省令)の第14条が、製造業者にこの手続きを求めています。医薬品の品質システムのガイドライン ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく → も、変更管理を品質システムの4つの要素の1つに挙げています。
1件の変更は、次の5つの段を順に通って閉じます。
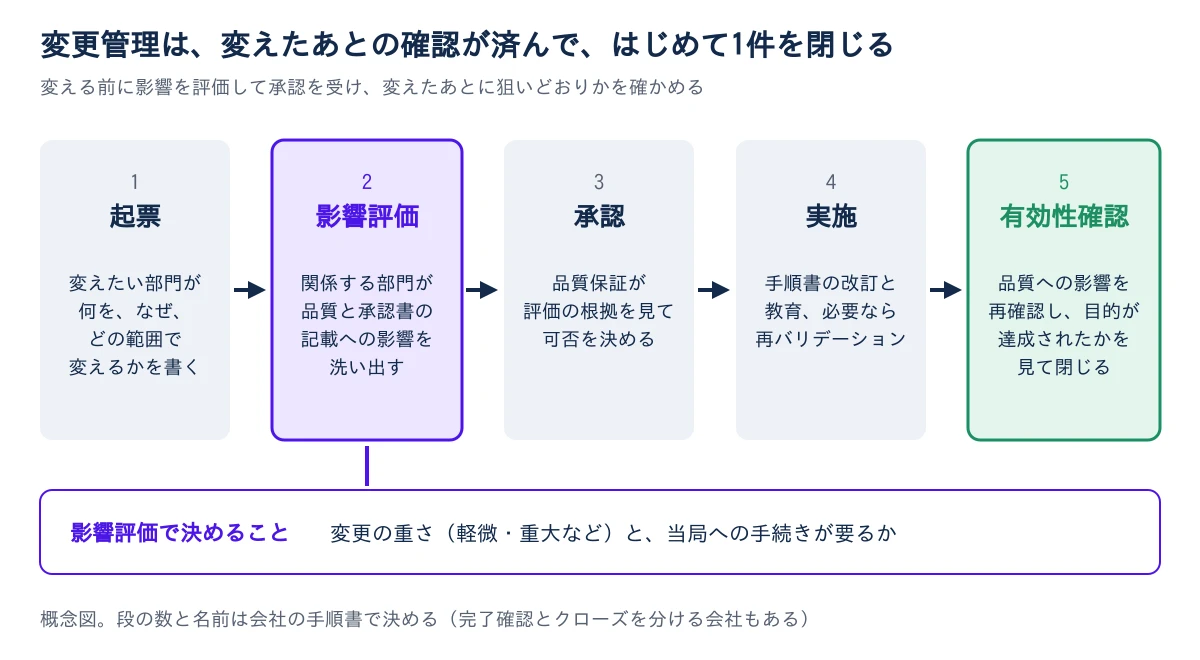
段の数は会社の手順書で決め、完了確認とクローズを別の段に分ける会社もあります。並びは違っても、変える前に決めたことを、変えたあとに確かめて閉じる。この点は同じです。
変更管理は、品質保証だけの書類仕事ではありません。何かを変えたい部門のすべてが、最初の起票から関わる手続きです。
2. 重要:社内で承認した変更が、なぜ何年もあとに問題になるのか?
製品の品質は、特定の原料・装置・条件の組み合わせで確かめられていて、1つを変えるとその確かめが前提を失うからです。 出荷試験は決めた項目しか測らないため、前提が崩れても、すぐには気づけないことがあります。
たとえば、プロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →(決めた条件で、狙った品質のものを安定して作れると示す作業)は、その組み合わせで行っています(プロセスバリデーションとは)。条件を1つ変えれば、示したことがまだ成り立つかを確かめ直す必要が出てきます。
実際に起きた例があります。2011年11月、中国の原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →メーカーの浙江華海薬業は、収率を上げてコストを下げるため、降圧薬バルサルタンの原薬の製造工程の変更を社内で承認しました。
2018年、その原薬から、発がん性が疑われる不純物の N-ニトロソジメチルアミン代表的なニトロソアミンの一種で発がん性が知られる。バルサルタン原薬から検出されニトロソアミン問題の発端となった。詳しく →(NDMA)が見つかりました。米国食品医薬品局(FDA)は同年11月の警告書で、変異原性化合物が遺伝子に突然変異を起こす性質。発がんにつながりうるため非臨床で早期に評価する。詳しく →(DNAに傷をつけて変異を起こす性質)のある不純物ができる可能性を、工程を変えたときに十分に評価していなかったと指摘しています。
変更で新しくできた不純物は、いつもの規格試験では見つからないことがある。だからこそ、変えたことで何が新しく起きうるかは、試験の結果を待たずに、変える前に考えておく必要があります。
3. 変える箇所の後ろまで:1つの変更で、どこまで影響を洗い出すのか?
洗い出すのは、変える箇所だけではなく、その後ろの工程で動きうる品質、バリデーションの前提、承認書の記載、手順書と教育までです。 欧州連合(EU)のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →の付属書 Annex 15 の11.4も、影響評価の範囲に、文書・校正・保守への影響を含めています。
購買が、同じ仕様に見える安いろ過フィルターへの切り替えを提案した場面で考えます。フィルター1つの変更でも、確かめ直すことは次のように広がります。
- 製品に触れる材料:材質が変われば、製品に溶け出す物質の種類や量が変わることがあります(抽出物・溶出物(E&L)とは)。
- バリデーションの前提:ろ過の条件や、使用前後の完全性試験除菌フィルターに欠陥がなく所定の孔径を保っているかを確認する試験。無菌ろ過の信頼性を裏づける。詳しく →の判定値は、フィルターの型ごとに決まります。
- 承認書の記載:承認書にフィルターの種類を書いていれば、当局への手続きが要るかを確かめます。
- 手順書と教育:取り付けや試験の手順が変われば、手順書を改訂し、作業者に教えます。
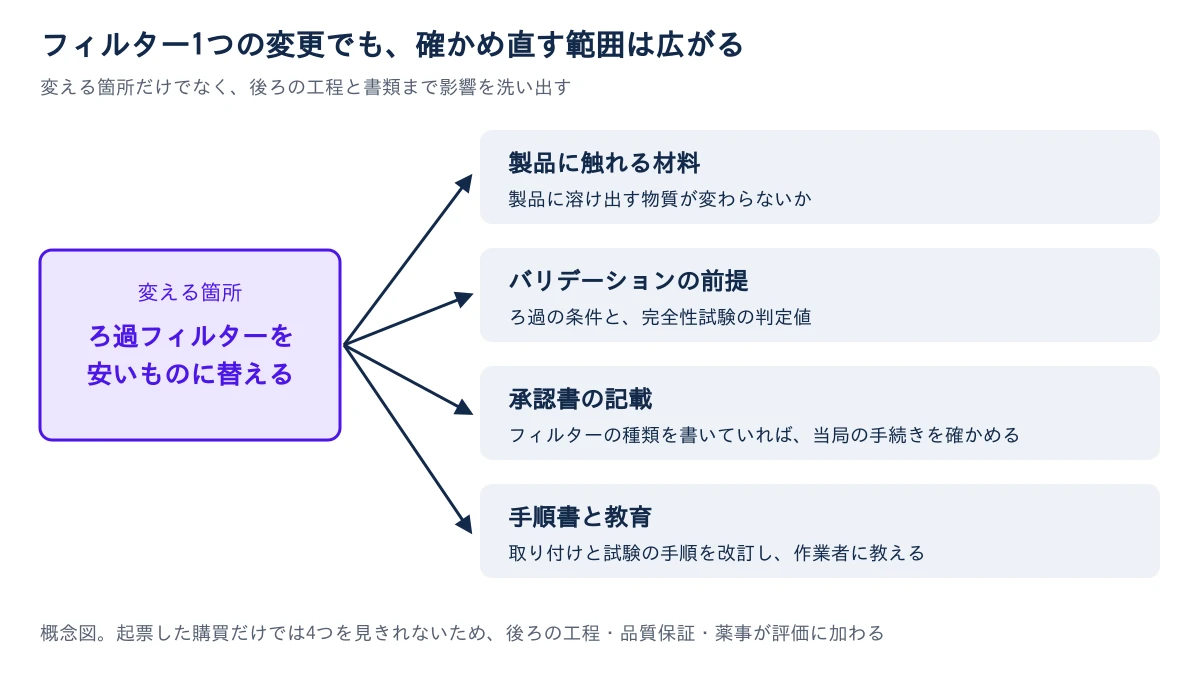
この4つを、起票した購買だけで見きれるでしょうか。ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q10 の3.2.3は、変更を製造・品質・薬事など関係分野の専門家で評価し、評価の基準を前もって決めるよう求めています。
影響評価には、変える箇所の後ろの工程を知る人と、承認書の中身を知る人が加わります。同じ設備で複数の品目を作っているなら、ほかの品目への影響も同じ評価の中で見ます(プラットフォーム変更管理)。
4. 根拠を説明できるかが分かれ目:軽い変更として扱ってよいのは、どんなときか?
品質への影響がほとんど無いことを、根拠を添えて説明できるときです。 ICH Q10 の3.2.3は、評価にかける労力と手続きの重さを、リスクの大きさに見合ったものにするよう求めています。
軽微・中等度・重大の区分
区分の名前と数は会社が手順書で決めます。ICH Q7 の13.13は、軽微と重大のように分けると、必要な試験や文書の程度を決めやすいとしています。
- 軽微:品質への影響がほとんど無い変更で、簡潔な記録と評価で閉じます。
- 重大:製品の品質特性や患者の安全に影響しうる変更で、影響評価を広く取り、必要に応じて再バリデーションや当局への手続きまで進みます。
2つの間に中等度を置く手順書もあります。どの区分に入れるかは、品質へのリスクを見積もって管理の重さを決める、品質リスクマネジメントの考え方で決めます(品質リスクマネジメント(ICH Q9)とは)。
同じものへの置き換え(like-for-like)
もう1つの分け方が、同じものへの置き換えかどうかです。構成材料、寸法、型式、特性と機能が同じものへの置き換えは like-for-like と呼ばれ、影響の小さい変更として扱えることがあります。
ただし、同じだと決めるには根拠を記録に残します。部品番号が同じでも、メーカーが材質や寸法を変えていることがあるからです。供給元からの変更の通知は、購買で止めずに品質部門へ回します(供給者管理と受入試験)。
では、迷ったら全部を重大として扱えば安全なのでしょうか。何でも重大に寄せると、重い手続きの案件で評価が詰まります。本当に影響の大きい変更に、評価の手が回らなくなる。区分は、評価の深さを変更の影響に合わせるために使います。
5. 重要:承認書に触れる変更は、社内の承認だけで済むのか?
済みません。承認書の記載に触れる変更は、承認を持つ製造販売業者が当局への手続きをとります。 事前の承認が要る変更なら、社内の承認が済んでいても、当局の承認が出るまで変更後の製品を出荷できません。
製造所の側では、GMP省令第14条第1項第2号が、承認事項に影響するおそれがある変更について、製造販売業者へ連絡して確認を受けるよう定めています。そのうえで、日本の手続きは2つに分かれます。
- 一部変更承認申請(一変):承認事項を変えるときの原則の手続きで、国の承認を受けてから変えます(医薬品医療機器等法 第14条第13項)。
- 軽微変更届出:品質・有効性・安全性に影響を与えるおそれのない変更だけが対象で、変えたあと30日以内に届け出ます(同法施行規則 第47条・第48条)。
どちらに当たるかは、変更の中身で決まります。会社が日程の都合で選ぶことはできません。影響評価の段で手続きの見込みを立て、製造販売業者と日程を合わせておきます。
承認書と製造の実態がずれたまま作り続けると、行政処分に至ることがあります。2021年2月、福井県は、抗真菌薬に睡眠導入剤が混入して健康被害を出した小林化工に、116日間の業務停止を命じました。処分では、承認書とは異なる手順での製造が重く見られています。
米国では、新薬は 21 CFR 314.70、抗体医薬などの生物学的製剤は 601.12 が、品質に悪い影響を与える可能性の大きさで変更を3つに分けています。重大な変更は事前の承認、中程度の変更は原則として出荷の30日前までの補足申請(CBE-30)、軽微な変更は年次報告です。欧州の区分と、変更の計画を前もって当局と合意しておく手続きは、ICH Q12とはで扱っています。
6. 手順を通っているのに、どこで評価が漏れるのか?
漏れやすいのは、手順が無い所より、手順を通っているのに評価の中身が薄い所です。 バルサルタンの例でも、工程の変更は社内で承認されていました。
- 影響評価を起票者ひとりで終える:自分の工程だけを見ると、後ろの工程、承認事項、ほかの品目への影響が漏れます。
- 軽い区分を手間で選ぶ:根拠を残さずに軽微や like-for-like にすると、あとで承認事項に触れていたと分かったとき、重い手続きでやり直します。
- 先に変えてしまう:止められない事情で先に変えたときも、変えたあとに作ったロットを対象に評価し、事後の承認を形だけにしません。
- 有効性確認の基準を決めずに始める:何をもって狙いどおりとするかと期限を実施の前に決めないと、変更は実施したまま閉じられずに残ります。
- 取引先の変更を知らない:供給者が製造所の移転や原料の切り替えを知らせずに行うと、受け入れる側の変更管理は一度も動きません。
4つめについて、GMP省令第14条第2項は、変えたあとに品質への影響を再確認し、変更の目的が達成されたかを評価するよう定めています。確認の深さは変更の重さで変えてよいものの、確認そのものは省けません。
5つめを防ぐには、品質に関する取り決め(Quality Agreement委託者とCDMOの役割・権限・責任分界を定めた文書。逸脱や出荷可否の分担を明確にする。詳しく →)に、知らせてもらう変更の範囲と時期を書きます。ICH Q7 の13.17も、原薬の品質に影響しうる変更を、その原薬で製剤を作る会社に知らせるよう求めています。
点検で見るのは、記録がそろっているかではありません。その記録に、何を見て何を決めたかが書かれているかです。
7. まず1件たどる:自分の現場では、最近閉じた変更の何を見るのか?
最近閉じた変更を1件選び、起票から有効性確認までの記録を順にたどることから始めます。 次の5点を見ます。
- 影響評価に加わった部門:その1件の影響評価に、後ろの工程・品質保証・薬事の名前と判断が残っているか。
- 重さの区分の根拠:軽微や同じものへの置き換え(like-for-like)とした変更に、そう決めた根拠が書かれているか。
- 承認書との照合:承認書の記載に触れるかを誰が判断し、一部変更承認申請か軽微変更届出かを製造販売業者と確かめたか。
- 有効性確認の基準と期限:何をもって狙いどおりとするかと期限が実施の前に決まっていたか。期限を過ぎた案件はいくつあるか。
- 供給者からの通知:品質に関する取り決めに通知の範囲が書かれ、実際に通知が届いた例があるか。
どれも、変える前に決めたことと、変えたあとに確かめたことが、記録の上でつながっているかを見る項目です。バイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →で製法を変えるなら、変更の前後の品質の比べ方は同等性/同質性評価(ICH Q5E)で説明しています。
参考文献
- ICH, Q10 Pharmaceutical Quality System(3.2 品質システムの4つの要素、3.2.3 変更マネジメントシステム)
- ICH, Q7 Good Manufacturing Practice Guide for Active Pharmaceutical Ingredients(第13章 Change Control)(13.11 対象となる変更、13.13 影響評価と分類、13.17 製剤を作る会社への通知)
- European Commission, EudraLex Volume 4, EU GMP Annex 15: Qualification and Validation(11 Change Control。11.4 影響評価の範囲)
- e-Gov法令検索, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(平成16年厚生労働省令第179号)(第14条 変更の管理)
- e-Gov法令検索, 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律(昭和35年法律第145号)(第14条第13項 一部変更承認、同条第14項 軽微変更届出。2026年10月時点の条項番号)
- e-Gov法令検索, 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律施行規則(昭和36年厚生省令第1号)(第47条 軽微な変更の範囲、第48条 変更後30日以内の届出)
- eCFR, 21 CFR 314.70 Supplements and other changes to an approved NDA
- eCFR, 21 CFR 601.12 Changes to an approved application(生物学的製剤の承認後変更)
- FDA, Warning Letter 320-19-04, Zhejiang Huahai Pharmaceutical Co., Ltd.(2018年11月29日)(2011年11月に承認した工程変更と、変異原性不純物DNAを傷つけうる有機不純物。元素不純物とは別枠で管理される。詳しく →の評価の不足)
- 薬事日報, 小林化工への116日間の業務停止命令の報道(2021年2月)

- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのかいま読んだ記事
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1GMPとは?検査合格でも不良になる理由と、現場の4つの約束
- 2QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由
- 3GLP・GMP・GCPの違いとは?この試験はGLPでやるべきか
- 4GMPの管理項目とは?原料から出荷まで何を、どこまで管理するのか
- 5OOSとは?逸脱・CAPA・変更管理との違いとつながり
- 6変更管理とは?原料や工程を変えるとき、どこまで確かめ直すのか
- 7ヒューマンエラーによる逸脱とは?原因を「人のミス」で閉じると、なぜ同じ逸脱が戻るのか
- 8OOT(傾向外れ)とは?規格内なのになぜ調べ、どこで線を引くのか
- 9PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由
- 10データインテグリティとは?規格に合格しても、なぜ記録が問われるのか
- 11品質リスクマネジメント(ICH Q9)とは?害の重さは誰で測るのか
 医薬品の回収(リコール)とは?本数でなくクラスで重さが決まる2026-08-14
 PPQは3ロットでよいのか?ロット数は何で決めるのか2026-07-28
 ベリフィケーションとは?薬局方の試験法でも確かめる理由2026-07-22
Proglenth(proglenth.com) https://www.proglenth.com/article/change-control