BIOPROCESS MEDIA
Read読む解説・ニュース・論文を、問いから読む一覧へ →
解説記事工程・技術・規制を、問いから読むニュース各社の新製品と業界の動きを毎日論文解説新しい論文を、実務の目線で読むシリーズ入門から実務まで、順に読むウェビナー国内外のウェビナーの予定会員向けの記事技術者向けの深掘り(無料登録)

おすすめ

Find調べる企業・製品・工程を探して比べる一覧へ →
メーカー・受託先受託先企業とメーカーを探すいま何を進めていますか?段階ごとに確かめることが分かる工程マップモダリティごとの製造工程を図で見る製品ガイド製品の種類ごとの選び方製品一覧・仕様で比べる装置・試薬・資材を分野から引く分析・試験から探す分析法と非臨床・臨床の試験規制ガイドラインICH・FDA・PMDA の要点用語集専門用語を1文で

企業ページ

Field分野モダリティと工程から、記事を絞って読む一覧へ →

モダリティ

  • 抗体医薬
  • 細胞治療
  • 遺伝子治療
  • 核酸医薬
  • 低分子
  • 微生物・発酵
  • ラボ・自動化

研究・開発

  • 創薬・探索
  • 非臨床・安全性
  • DMPK・薬物動態

製造・品質

  • 上流(培養)
  • 下流(精製)
  • 製剤
  • 品質試験
  • CMC・製造
  • 規制・QA
Make作る依頼図や計算を、その場で作る一覧へ →
工程ビルダー工程を選んで、仕様メモにまとめるアッセンブリー依頼図部品をつないで、メーカーに渡す依頼図を作るバイオプロセス設計装置を並べて、流れ図と計画書の下書きを作る計算ツール培養・精製・分析の計算を、入力するだけで

ツール

AboutProglenth運営者と、掲載・お問い合わせのご案内
運営者情報・編集方針誰が、どう書いているかニュースレター・会員登録毎週水曜の朝に新着をお届け広告掲載・公式パートナーメーカー・代理店・受託先企業の掲載お問い合わせ記事の訂正・取材・掲載のご相談
プライバシーポリシー利用規約
Partner公式パートナー・広告掲載メーカー・代理店・受託先企業の方へ。製品と会社を、探している読者に届けます。掲載について見る →EnglishEnglish editionJapan's bioprocess news, CDMOs and guides, in English.Read in English →
EN
ホーム/解説記事/バリデーションの基本
基礎知識・品質管理シリーズバリデーションの基本1/10入門

URS(要求仕様書)とは?仕様書があるのに自分で書く理由
Proglenth 編集部公開 2026-08-07更新 2026-11-05約6分で読めます
URS(要求仕様書)とは?仕様書があるのに自分で書く理由

新しいバイオリアクター細胞や微生物を、温度・pH・溶存酸素などを制御しながら培養する槽です。数リットルの開発用から数千リットルの商業生産用まであり、ステンレス製と使い捨て(シングルユース)があります。詳しく →を入れるとき、「メーカーの仕様書に性能が細かく書いてあるのに、自分たちで要求仕様書を書く意味はあるのか」と思ったことはないでしょうか。URSそのシステムに何をさせたいかを定義する文書。Vモデルで検証項目をひもづける起点になる。詳しく →(ユーザー要求仕様書)は、装置に求める要件を、導入する側が装置を選ぶ前にまとめる文書で、選定、見積の依頼、据え付け後の確認は、どれもこの文書を基準に進めます。

ただし、仕様書に書いてあるのは「その装置に何ができるか」で、「自分たちの工程に何が要るか」ではありません。足りないのは情報の量ではなく、合否を決める基準です。

この記事では、仕様書だけで選ぶと何に困るのか、書いた要件がどの段で確かめられるのか、合否の付く書き方、書き漏れやすい条件、見積の前に確かめる4ステップを説明します。

この記事の要点
  • URSには何を書くのか⁠:装置の機種や方式ではなく、自社の工程に何が要るかを、1行に1つの要件として書きます。
  • なぜ使う側が書くのか⁠:自社の工程が要求する値は、どのメーカーの仕様書にも書かれていないからです。
  • 書いた要件はどう使われるのか⁠:設計の確認から据え付け後の試験まで、要件ごとに合否を判定する基準として使い続けます。

この記事の前提

初めての方は、先にこちらを読むと、この記事に出てくる言葉の意味が分かります。

  • GMPとは?検査合格でも不良になる理由と、現場の4つの約束GMP約5分
この記事は、「商用製造へ移したい」ときの確認項目「設備を確かめる」の1つです。この項目で確かめること(7項目)の一覧へ

1. 仕様書だけで選ぶと、なぜ最初の培地の量が合わないのか

使い捨てのバッグを培養槽にするシングルユースバイオリアクター使い捨ての樹脂製バッグを培養容器に用い、洗浄・滅菌の手間を省いて交叉汚染のリスクを下げる培養装置です。詳しく →で、液量の下限を考えます。

槽には最小液量(最小作動容量)があります。液が浅すぎると、インペラ(撹拌翼)や pH・溶存酸素培養液に溶けている酸素の濃度。細胞の呼吸を支えるため一定に保つ制御対象。詳しく →のセンサーが液に十分浸からず、混合と通気を設計どおりに制御できないからです。最大液量との比をターンダウン比と呼びます。仕様書に載っているのは、この機種ごとの値です。

  • Sartorius の 2,000 L の槽⁠:ターンダウン比は4対1で、最小液量は500 L(データシート)。
  • Thermo Fisher Scientific の 500 L の槽⁠:20対1で、最小液量は25 L。

機種によって、桁が違います。ところが、自社の種培養少量の細胞を段階的に大きな容器へ植え継ぎ、本培養に必要な量まで増やしていく一連の種培養です。各段階で健全に増えているかを確認します。詳しく →(シードトレイン)で最初に何リットル入れたいかは、どちらの仕様書にも書いてありません。

種培養は、小さな槽から順に大きな槽へ細胞を移していく工程で、手前の槽が出せる細胞の量が、次の槽の液量の上限を決めます。仕様書だけを見て最小液量の大きい槽を選ぶと、その液量を満たす細胞をそろえるために、手前にもう1段の槽が要ることがあります(ターンダウン比の記事)。

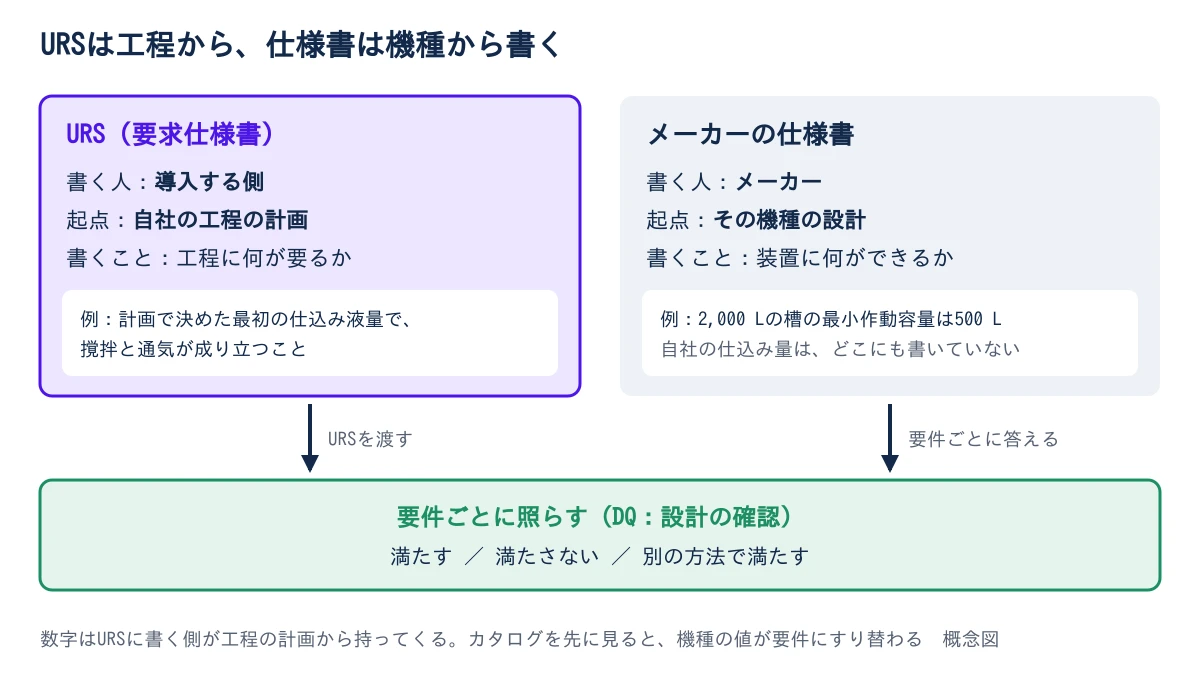
自社の工程が要求する値は、どのメーカーの仕様書にも書かれていません。 カタログを先に見てから書くと、その機種にできることが、そのまま要件にすり替わります。⁠URSに書く数値は、仕様書からではなく、自社の工程の計画と品質の要件から決めます。

2. URSには、工程に何が要るかを1行ずつ書く

URSに書くのは、装置の機種や方式ではなく、自社の工程に何が要るかを、確かめられる形にした要件の一覧です。 バイオリアクターなら、たとえば次のような行が番号つきで並びます。

  • 温度⁠:設定温度に対して、工程で決めた許容幅の中に保てること。
  • 液量⁠:工程の計画で決めた最初の液量で、撹拌と通気を制御できること。
  • 変更の履歴⁠:記録を変えたとき、誰が・いつ・何を変えたかが残ること。
題は、URSは工程から、仕様書は機種から書く。左のURSは、書く人が導入する側、起点が自社の工程の計画で、例は、計画で決めた最初の仕込み液量で撹拌と通気が成り立つこと。右のメーカーの仕様書は、書く人がメーカー、起点がその機種の設計で、例は、2,000 Lの槽の最小作動容量は500 L。2つは下の箱で要件ごとに照らされ、メーカーが満たす・満たさない・別の方法で満たすと答える
URSは工程から、仕様書は機種から書く(概念図)
図をダウンロード(会員・無料)

書くのが選定の前なのは、文書の役目から来ています。適格性評価の対象は、URSを作るところから装置を使い終えるまでのすべての段階で(EU GMP Annex 15適格性評価とバリデーションを扱うEU GMPの附属書。継続的工程確認に相当する概念を含む。詳しく → の 3.1)、品質に欠かせない要素はこの段階で組み込み、GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく → 上のリスクを許容できる水準まで下げることが求められています(3.2)。

設計が固まったあとで「本当は何が要ったのか」を書き足しても、組み込む先はもう残っていません。

3. 書いた要件は、作る前は書類で、できてからは現物で確かめる

⁠URSの要件は、装置を作る前に設計の書類で確かめ、装置ができてからは現物の試験で確かめます。 URS は、バリデーションのライフサイクル全体を通じた基準点とされています(Annex 15 の 3.2)。見積で一度使って終わる書類ではありません。Annex 15 は PIC/S の GMP ガイドラインにも同じ番号で入っており、日本も2014年に PIC/S に加盟しています。
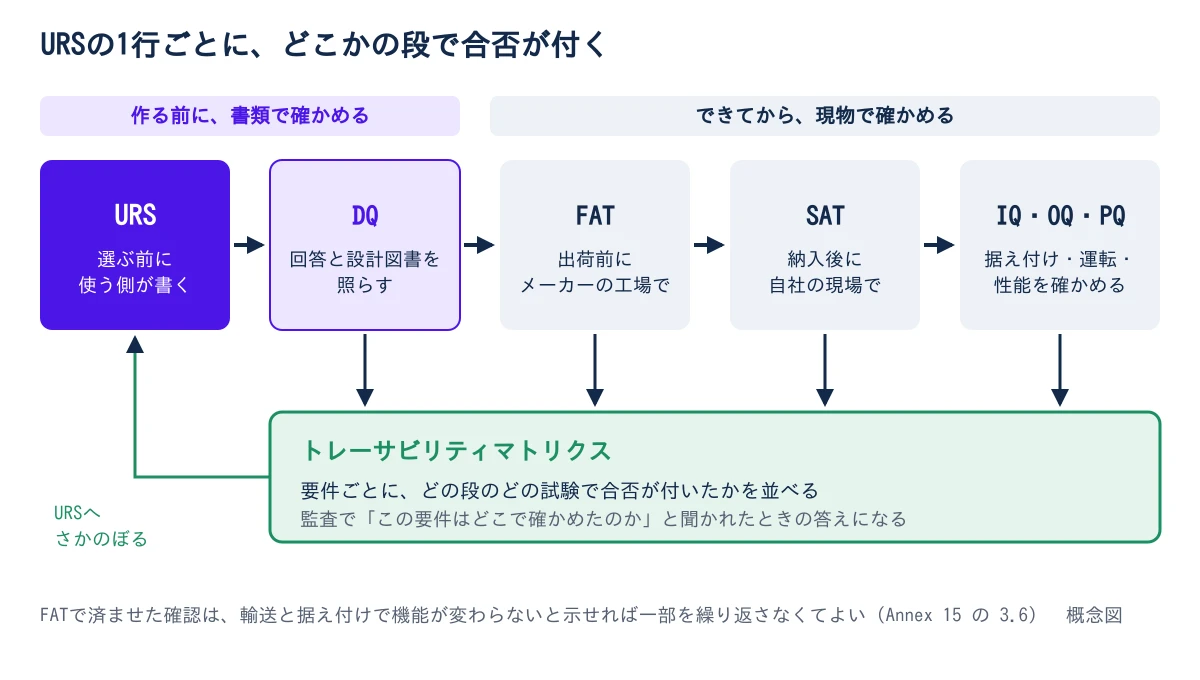
題は、URSの1行ごとに、どこかの段で合否が付く。左から、URS、DQ(設計の確認)、FAT(メーカーの工場での試験)、SAT(納入後の現地での試験)、IQ・OQ・PQ(据え付け後の確認)が矢印でつながる。URSとDQは装置を作る前に書類で確かめる区間、FATから先は現物で確かめる区間。下のトレーサビリティマトリクスが、各要件がどの段で確かめられたかを並べ、URSへさかのぼる
URSの1行ごとに、どこかの段で合否が付く(概念図)
図をダウンロード(会員・無料)
  • 作る前(DQ):メーカーにURSを渡し、要件ごとに「満たす・満たさない・別の方法で満たす」を答えてもらいます。その回答と設計の図面や書類を照らして、URSの要件を確かめる段が設計時適格性評価(DQ)です(3.3)。食い違いを設計の段で見つければ、作り直しの費用を抑えられます。
  • メーカーの工場と現地(FAT装置を工場から出荷する前に供給者側で行う受入試験。適格性評価に活用されることがある。詳しく →・SAT装置を現地に据え付けた後に行う受入試験。適格性評価の一部として使われることがある。詳しく →):据え付けの前に、該当すればメーカーの工場でURSや機能仕様ユーザ要求仕様を受けて、システムが実現すべき各機能を技術的に詳述した仕様書。詳しく →への適合を確かめるのが工場受入試験(FAT)、納入後に自社で加えるのが現地受入試験(SAT)です(3.4〜3.7)。
  • 据え付けたあと(IQ・OQ・PQ):据え付けが設計どおりか(IQ)、運転範囲で意図どおりに動くか(OQ)、実際の使用条件で性能が再現よく出るか(PQ)を確かめます(IQ/OQ/PQとは)。

FAT で済ませた確認を IQ や OQ で繰り返さずに済むのは、輸送と据え付けで機能が変わらないと根拠を示せる場合で、対象は文書の確認と一部の試験です(3.6)。

各要件がどの段のどの試験で確かめられたかを並べた一覧が、トレーサビリティマトリクスURSの各要件がどの試験で確認されるかを対応づけ、検証の抜け漏れを防ぐ一覧表。です。監査で「この要件はどこで確かめたのか」と聞かれたときに答える資料になり、要件が変わったときに確かめ直す試験の範囲もここからたどれます(コンピュータ化システムでは Annex 11コンピュータ化システムに関するEU GMPの付属書。監査証跡の定期的なレビューなどを求める。詳しく → の 4.4 も、ユーザー要求事項をライフサイクル全体で追跡できるよう求めています)。

4. 「十分な精度で」と書くと、OQで合否が付かない

URS に「十分な精度で温度を制御できること」と書いたまま、OQ の日を迎えたとします。37℃±0.5℃なら合格なのか、±1℃でもよいのか。答えはどこにも書いてありません。試験はできても、合否は決められません。

OQ には運転範囲の上下限、および/またはワーストケース溶けにくく毒性が高い製品や洗いにくい箇所など、最も厳しい条件を選んで代表評価する考え方。詳しく →の条件を確かめる試験を入れ(Annex 15 の 3.11)、PQ は実製造の原料か同等の挙動が確かめられた代替品で、ワーストケースのバッチサイズで行います(3.14)。⁠上下限とワーストケースで確かめる試験に対して、「十分な精度で」「少量からでも」と書いた要件は、確かめる条件を1つも指定していません。

だから、1行に1つの要件を番号つきで書き、どの段で何によって確かめるかを添えます。 「どう作るか」ではなく「何ができればよいか」を書けば、メーカーが別の方式を出す余地も残ります。

あいまいな書き方合否の付く書き方の例確かめる段の例
十分な精度で温度を制御できること設定温度に対し、工程で決めた許容幅の中に保つこと(例:37℃±0.5℃以内)OQ
少量からでも培養できること工程の計画で決めた最初の液量で、設定した撹拌と通気を保つことOQ
変更の履歴を残せることGMP上重要なデータを変えたとき、誰が・いつ・何を・なぜ変えたかを監査証跡いつ誰が何をしたかを記録し、改ざんや削除ができないようにした操作履歴。記録の信頼性を支える。詳しく →に残すことシステムの機能試験
異常を知らせること温度が設定した許容範囲を外れたら警報を出すことOQ

表の値と段は説明用の例です。温度なら実際には、どの位置のセンサーで測り、どの液量と撹拌の条件で、どれだけの時間その幅に収まれば合格かまで決めます。

  • 数値には根拠を添える⁠:「念のため厳しめに」書いた要件は、満たせないときに変更の手続きが要り、必要以上に高い装置を選ぶ原因にもなります。どの品質要件や工程の計画にもとづく数値かを一言添えます。
  • 要件に区分を付ける⁠:製品の品質や患者の安全に直接関わる GMP 要件、記録の保存や監査証跡のようなデータや法令の要件、作業性のような運用上の要件、満たせれば望ましい希望事項、のように分けます。

区分があれば、品質リスクマネジメント(ICH Q9)の考え方で、影響の大きい要件ほど確認を厚くできます。DQ でメーカーの回答が「満たさない」だったときも、GMP 要件なら機種を替えるか設計を変えてもらい、希望事項なら交渉か見送りで済みます。

5. 書き漏れやすいのは、装置の周りの条件

漏れやすいのは、装置の主な機能ではなく、搬入・洗浄・データ・書類のような周りの条件です。 カタログの性能の欄には出てこないので、要件に書いておかないと、装置が届いてから気づきます。

  • ユーティリティ水・空調・ガスなど、製造を直接支える設備の総称。適格性評価や汚染管理の対象になる。詳しく →⁠:電源、圧縮空気、注射用水などの質と量、排気の条件。
  • 設置⁠:設置面積、天井の高さ、扉や通路の寸法まで含めた搬入経路、部屋の清浄度区分との整合。
  • 洗浄と保守⁠:分解できるか、洗浄バリデーションでサンプルを採りたい場所に手が届くか。
  • 材質⁠:製品に触れる部分の材質と、抽出物・浸出物のデータをメーカーから受け取れるか。
  • データ⁠:記録の出力形式、監査証跡、権限の分け方、ほかのシステムとの連携。
  • 受け取る文書⁠:図面、材質の証明書、校正の証明書、取扱説明書、工場での試験の記録。

後ろの2つが漏れると、IQ が止まります。IQ では、部品・計器・配管の据え付けを図面と仕様に照らし、計器の校正と材質を確かめます(Annex 15 の 3.9)。照らす図面や材質の証明書を URS や契約に書いていなければ、照らす相手がありません。洗浄で手の届かない構造も、あとから設計を変えにくい項目です。

制御ソフトのある装置では、Annex 11 が関わります。システムに要る機能は URS に書き、文書にしたリスク評価と GMP への影響から決めます(4.4)。GMP に関わるデータの変更と削除の記録(監査証跡)はリスク評価にもとづいて組み込み、理由も残します(9。2011年施行の版で、2025年7月に改訂案が公表)。

バイオリアクターの温度制御は、加温と冷却の能力に、制御ソフトの設定や警報の判定が組み合わさって成り立ちます。機械とソフトは切り離して確かめられないので、ソフトの要件も同じ URS に書き、一緒に合否を付けます(CSV(コンピュータ化システムバリデーション)、監査証跡のレビュー)。

6. 見積を頼む前に、1行ずつ確かめる4ステップ

要求仕様書(URS)を書き終えたら、メーカーに見積を頼む前に、1行ごとに合否を判定できるかを次の順で確かめます。

ステップ1:1行に1つ、番号つきになっているか

各要件に番号があり、1行に1つになっているかを見ます。あわせて「十分」「少量」「しやすい」のような、合否を決められない言葉を探して直します。

ステップ2:確かめ方と、数値の根拠が添えてあるか

各要件に、どの段で何によって確かめるかが書いてあるか。数値に、どの品質要件や工程の計画にもとづくかが添えてあるか。

ステップ3:GMP 要件と希望事項が分けてあるか

GMP 要件、データや法令の要件、運用上の要件、希望事項に分けてあれば、メーカーの回答をどう扱うかを前もって決められます。

ステップ4:周りの条件と、受け取る文書が書いてあるか

ユーティリティ、設置、洗浄と保守、材質、データの要件があるか。メーカーから受け取る文書と、工場受入試験(FAT)・現地受入試験(SAT)で行う試験の範囲を書いたか。

回答が届いたら、候補の全社の回答を要件ごとに並べます。「別の方法で満たす」の要件は、その方法で自社の検証が成り立つかを、品質や製造の担当に確かめてもらいます。機種の違いは、シングルユースバイオリアクターの製品ガイドとバイオリアクターの選び方で比べられます。

無料チェックリスト(PDF・A4で2ページ)

バリデーション・適格性評価のチェックリスト

URS(要求仕様書)から適格性評価、プロセスバリデーション、洗浄バリデーション、CSV、変更管理まで、手元の手順書と記録で確かめたい点を44項目にまとめました。項目はすべて、当サイトの解説記事に書いた内容から取り、段ごとにもとの記事を載せています。

  1. URS
  2. DQ
  3. IQ
  4. OQ
  5. PQ
  6. プロセスバリデーション
  7. 洗浄バリデーション
  8. CSV
  9. 変更管理
続きは会員向け(無料)

メールアドレスの登録だけで、この先を読めます

  • 5. 書き漏れやすいのは、装置の周りの条件
  • 6. 見積を頼む前に、1行ずつ確かめる4ステップ

登録済みの方は、同じアドレスを入れると続きが開きます(別の端末やブラウザで開いたときも同じです。確認のメールは届きません)。新着の解説記事と製品ニュースを毎週水曜の朝にお届けし、いつでも解除できます。登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。

ほかの会員向けの記事を見る →
メーカー・受託先への問い合わせ

この装置の選定や見積で迷ったら

記事で書けるのは一般論までで、どの製品やサービスが合うかは条件で変わります。製品一覧とメーカー・受託先企業から、各社の公式サイトへ進んで直接問い合わせできます。

製品とメーカーを探す受託企業を探す

参考文献

  • European Commission, EU GMP Annex 15: Qualification and Validation(2015年10月1日施行。3.1 対象の段階、3.2 URS、3.3 DQ、3.4〜3.7 FAT/SAT、3.9 IQ、3.11 OQ、3.14 PQ)
  • European Commission, EU GMP Annex 11: Computerised Systems(2011年6月30日施行。4.4 URSと追跡性、9 監査証跡。2025年7月に改訂案を公表)
  • PIC/S, Publications(PE 009 GMP Guide、Annex 15 を含む)
  • ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく →, Q9(R1): Quality Risk Management
  • Sartorius, BIOSTAT STR® Generation 3 Bioreactors and Flexsafe STR® Bags(Product Datasheet、2020年)(Flexsafe STR 2,000 L の最大2,000 L・最小500 L。データシートの表記は 1:4)
  • Thermo Fisher Scientific, 500 L HyPerforma DynaDrive Single-Use Bioreactor(Data Sheet)(最大500 L・最小25 Lの作動容量、ターンダウン比20対1)
この記事は参考になりましたか?
チームに共有
シリーズバリデーションの基本1 / 10 本目
IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方次の記事 2本目・入門・約7分IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方オートクレーブやバイオリアクターのような新しい装置を入れると、DQ(設計)・IQ(据付)・OQ(運転)・PQ(性能)の4段階で確かめる適格性評価を行います。→
  1. 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由いま読んだ記事
  2. 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
  3. 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
  4. 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
  5. 5プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのか
  6. 6PPQは3ロットでよいのか?ロット数は何で決めるのか
  7. 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
  8. 8洗浄バリデーションとは?目で見てきれいでは足りない理由
  9. 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
  10. 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか

次に読む

次に、何を調べますか?

据え付けた装置は、IQ・OQ・PQで何を確かめるのか?IQ/OQ/PQとは→
シリーズの次(2/10)IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方→

この記事から広げる

この記事は、次の確認項目の1つに入っています
商用製造へ移したい(8項目のうち2番目)設備を確かめる装置が仕様どおりに据え付けられ、動くことをどう示すのか?この項目で確かめること(7項目)を見る
同じところで確かめるほかの項目
技術を移管する原材料と供給者を管理する洗浄を確かめる汚染を防ぐ仕組みを整える
「商用製造へ移したい」の8項目をすべて見る →
ラボを自動化したい(6項目のうち2番目)装置に求めることを書く(URS)装置を選ぶ前に、何ができる必要があるかを書き出せているか?この項目で確かめること(6項目)を見る
同じところで確かめるほかの項目
どの作業から自動化するかを決める装置を選び、デモで確かめる装置のデータをつなぎ、信頼できる形で残す装置とシステムを確かめてから使う
「ラボを自動化したい」の6項目をすべて見る →
#適格性評価#GMP
この記事の目次
  1. 1. 仕様書だけで選ぶと、なぜ最初の培地の量が合わないのか→
  2. 2. URSには、工程に何が要るかを1行ずつ書く→
  3. 3. 書いた要件は、作る前は書類で、できてからは現物で確かめる→
  4. 4. 「十分な精度で」と書くと、OQで合否が付かない→
  5. 5. 書き漏れやすいのは、装置の周りの条件→
  6. 6. 見積を頼む前に、1行ずつ確かめる4ステップ→
  7. 参考文献→
次に調べる
  • 据え付けた装置は、IQ・OQ・PQで何を確かめるのか?IQ/OQ/PQとは →
  • 制御ソフトのある装置は、どこまで検証するのか?CSV(コンピュータ化システムバリデーション)とは →
  • バイオリアクターは、容量のほかに何を比べるのか?バイオリアクターの選び方 →
シリーズ1 / 10
バリデーションの基本
  1. 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
  2. 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
  3. 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
  4. 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
  5. 5プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのか
  6. 6PPQは3ロットでよいのか?ロット数は何で決めるのか
  7. 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
  8. 8洗浄バリデーションとは?目で見てきれいでは足りない理由
  9. 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
  10. 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
関連記事
ICHガイドラインとは?日本の通知と何が違うのかICHガイドラインとは?日本の通知と何が違うのか2026-11-04バリデーションとは?意味・5つの対象・検査合格との違いバリデーションとは?意味・5つの対象・検査合格との違い2026-11-03年次製品品質照査(APQR)とは?全ロット合格でも見直す理由年次製品品質照査(APQR)とは?全ロット合格でも見直す理由2026-10-08
関連記事をもっと見る →
目次・関連閉じる
この記事の目次
  1. 1. 仕様書だけで選ぶと、なぜ最初の培地の量が合わないのか→
  2. 2. URSには、工程に何が要るかを1行ずつ書く→
  3. 3. 書いた要件は、作る前は書類で、できてからは現物で確かめる→
  4. 4. 「十分な精度で」と書くと、OQで合否が付かない→
  5. 5. 書き漏れやすいのは、装置の周りの条件→
  6. 6. 見積を頼む前に、1行ずつ確かめる4ステップ→
  7. 参考文献→
次に調べる
  • 据え付けた装置は、IQ・OQ・PQで何を確かめるのか?IQ/OQ/PQとは →
  • 制御ソフトのある装置は、どこまで検証するのか?CSV(コンピュータ化システムバリデーション)とは →
  • バイオリアクターは、容量のほかに何を比べるのか?バイオリアクターの選び方 →
シリーズ1 / 10
バリデーションの基本
  1. 1URS(要求仕様書)とは?仕様書があるのに自分で書く理由
  2. 2IQ/OQ/PQとは?4段階に分ける理由と冷点の見つけ方
  3. 3ベリフィケーションとは?薬局方の試験法でも確かめる理由
  4. 4CPPとデザインスペースとは?品質に効く条件の見分け方と動かせる幅
  5. 5プロセスバリデーションとは?出荷試験の合格で、なぜ足りないのか
  6. 6PPQは3ロットでよいのか?ロット数は何で決めるのか
  7. 7CPV(継続的工程確認)とは?バリデーションに合格した工程を、なぜ、どう確かめ続けるのか
  8. 8洗浄バリデーションとは?目で見てきれいでは足りない理由
  9. 9CSV(コンピュータ化システムバリデーション)とは?何をどこまで確かめるのか
  10. 10監査証跡レビューとは?操作の履歴は、残すだけではなぜ足りないのか
関連記事
ICHガイドラインとは?日本の通知と何が違うのかICHガイドラインとは?日本の通知と何が違うのか2026-11-04バリデーションとは?意味・5つの対象・検査合格との違いバリデーションとは?意味・5つの対象・検査合格との違い2026-11-03年次製品品質照査(APQR)とは?全ロット合格でも見直す理由年次製品品質照査(APQR)とは?全ロット合格でも見直す理由2026-10-08
関連記事をもっと見る →
編集メモ:この記事は Proglenth 編集部が、規制文書・論文・メーカーの公開資料をもとに整理した一般的な解説です。実際の製造方法・管理戦略・品質基準は、製品や企業、各国の規制によって異なり、特定製品の推奨や規制・医療上の助言ではありません。実務で判断するときは、薬局方・ガイドライン(ICH・GMP など)やメーカーの一次情報を確かめてください。誤りやご指摘はお問い合わせからお知らせください。

Proglenth(proglenth.com) https://www.proglenth.com/article/urs-user-requirement-specification

About Proglenth

医薬品製造の
記事とデータベース

抗体・細胞治療・遺伝子治療・核酸・低分子原薬の製造を、培養・精製・製剤・分析の工程ごとに扱っています。

  • 工程マップ:製法ごとに工程を並べ、各工程の装置・試薬・試験法を載せています
  • 製品・受託企業:メーカー各社の製品を仕様で並べ、受託企業は分野と工程で絞り込めます
  • 解説記事・製品ニュース:工程や規制の解説と、新製品・業界の動き
工程マップを見る解説記事を読む
Newsletter

新着をメールで受け取る

新着の解説記事と製品ニュースを、毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。

登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。

BIOPROCESS MEDIA

医薬品製造のニュースと解説記事、製品・メーカー・受託企業のデータベースを載せています。

モダリティ

抗体医薬細胞治療遺伝子治療

コンテンツ

記事一覧計算ツール規制ガイドライン非臨床・臨床試験用語集分析から探す製品ガイドメーカー・受託先企業展示会・学会カレンダー製品ニュースウェビナー特集:再生医療マイリスト(保存・見積リスト)

Proglenth

運営者情報・編集方針ニュースレターX(@Proglenth)会員向けの記事お問い合わせ公式パートナー募集プライバシーポリシー利用規約English edition
© 2026 Proglenth
ホーム記事ニュースマイリスト