ICHガイドラインとは?日本の通知と何が違うのか
ICHガイドラインとは、医薬品規制調和国際会議(ICH)で規制当局と製薬業界が合意した、医薬品の開発と承認申請のための技術的な指針です。品質・安全性・有効性・複合領域の4つに分かれ、安定性試験出荷時から有効期限まで品質特性が規格内にとどまることを確認する試験。詳しく →の条件から治験の実施基準まで、申請に使うデータの取り方をそろえています。
とはいえ、ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく →で合意した文書が、その日から日本の決まりになるのではありません。日本では厚生労働省の通知などとして出されたときに実施され、その時期はICHでの合意から年単位で遅れることもあります。
4つの分類がそれぞれ何を扱うのか、番号の読み方、合意から実施までの手続き、日本の規制のなかでの効き方を順に見ていきます。
- 4つの分類は、何で分かれているのか:作る・測る(Q)、人に使う前に確かめる(S)、人で確かめる(E)、それらにまたがる(M)という扱う領域の違いです。
- ICHで合意すれば、日本でもすぐ効くのか:効きません。日本の当局が通知などで実施した時点からです。
- 日本の通知とは何が違うのか:中身は同じ合意で、通知はそれを日本の手続きに載せたものです。臨床試験の実施の基準(GCP)のように省令に取り込まれたものもあります。
1. ICHガイドラインは、医薬品開発のどこを決めているのか
ICHガイドラインは、扱う領域ごとに、品質(Q)・安全性(S)・有効性(E)・複合領域(M)の4つに分かれます。
もともと日本・米国・欧州は、承認申請に要るデータの細かな条件をそれぞれ独自に決めていました。そのため製薬企業は、地域ごとの要件に合わせて重複した試験を数多く行う必要があり、1990年4月に日米欧の規制当局と業界団体の6者でICHが発足しました。目的には、ヒトでの不必要な臨床試験の重複を避けることや、動物試験を減らすことも含まれています。
- 品質(Q):原薬と製剤を作り、測り、保管するときの指針です。安定性試験(Q1)、分析法バリデーション試験・分析方法が目的とする測定を正確・精密・再現性よく実施できることを科学的に確認するプロセス。詳しく →(Q2)、不純物(Q3)、原薬のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →(Q7)、品質リスクマネジメント(Q9)などが入ります。
- 安全性(S):人に投与する前に、動物や細胞を使って毒性を調べる非臨床試験の指針です。がん原性試験薬を長期に投与したとき、がんのできやすさを調べる特殊な毒性試験で、長期投与薬で重要。詳しく →(S1)、遺伝毒性試験医薬品候補物質がDNAや染色体に損傷を与えるかどうかをヒトへの投与前に評価するための試験の総称。詳しく →(S2)、バイオテクノロジー応用医薬品(S6)などが入ります。
- 有効性(E):人で行う臨床試験の計画・実施・報告の指針です。臨床試験の実施の基準(GCP臨床試験(治験)を、被験者の人権・安全の保護と得られるデータの信頼性を確保して実施するための基準です。詳しく →)を定めた E6 や、臨床試験のための統計的原則(E9)などが入ります。
- 複合領域(M):品質・安全性・有効性のどれか1つに収まらない話題です。臨床試験のための非臨床試験の実施時期(M3)、申請資料の共通の構成であるコモン・テクニカル・ドキュメント(CTD医薬品の承認申請書の国際共通様式。製造や規格などの品質情報はModule 3に集約される。詳しく →)を定めた M4 などが入ります。
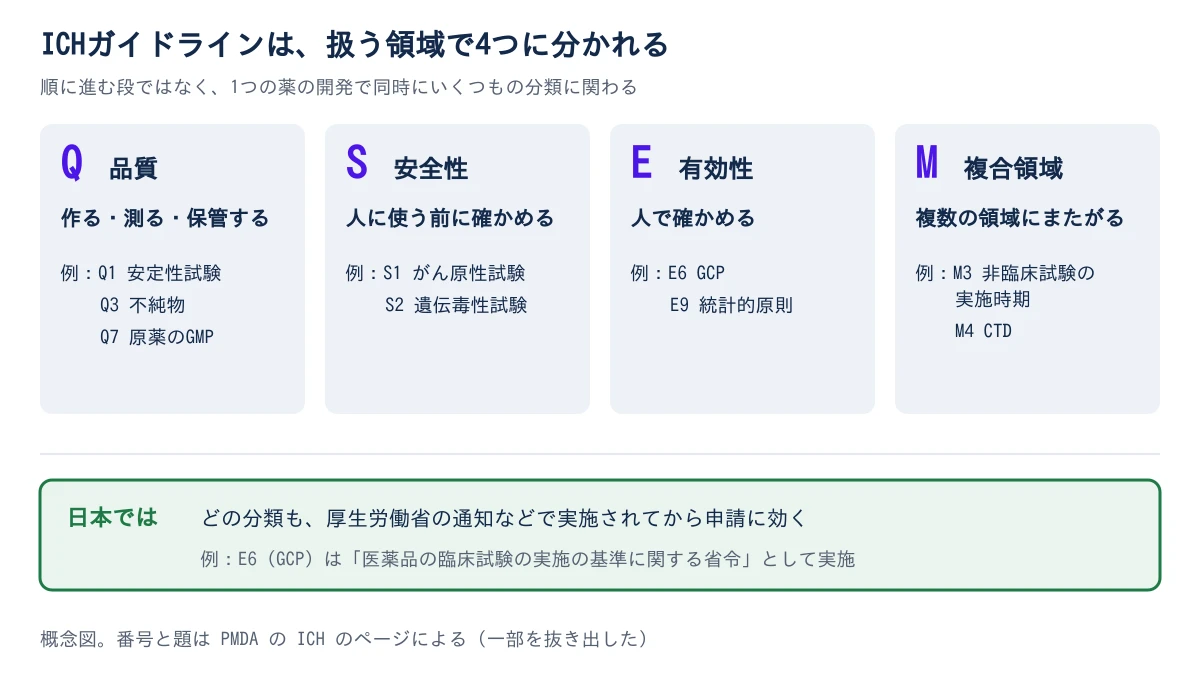
4つは、開発の順に進む段ではありません。たとえば M7 は医薬品中の変異原性不純物DNAを傷つけうる有機不純物。元素不純物とは別枠で管理される。詳しく →を扱いますが、管理の目安を発がんリスクの評価から決めるため、品質と安全性の両方にかかわり、複合領域に置かれています。
1つの薬の開発では、非臨床試験の時期に S と M3 を、治験に入れば E を、製造と試験のあいだはずっと Q を参照します。担当が違えば読む番号も違い、その違いが分類として表れています。
2. Q3CやQ2(R2)のような番号は、どう読めばよいのか
番号は「分類の文字+話題の番号」で、後ろのアルファベットは同じ話題の中の分冊、(R) の数字は改訂の回数を表します。
不純物を扱う Q3 で見ると分かりやすくなります。PMDA の一覧では、Q3 の下に、原薬の不純物(Q3A)、製剤の不純物(Q3B)、残留溶媒(Q3C)、元素不純物医薬品中に金属など元素の形で残る望ましくない微量成分。触媒残留や重金属が代表。詳しく →(Q3D)、抽出物及び溶出物(Q3E)が並んでいます。どれも不純物の話ですが、対象が違うので、別の文書として作られています。
(R) は改訂の印です。分析法バリデーションは、もとは Q2A と Q2B の2つの文書でしたが、2005年に1つにまとめて Q2(R1) と改め、さらに全面的に見直した版が Q2(R2) です。残留溶媒の Q3C は、改訂を重ねて (R9) まで日本で実施されています。
ここで気をつけたいのは、同じ話題の中でも、文書ごとに手続きの進み具合が違うことです。2026年11月時点の PMDA の一覧では、Q3C(R9) は日本で実施済み、Q3C(R10) は原案づくりの段階、Q3E は意見募集の段階にあります。番号だけを見て「Q3C に従えばよい」と考えず、どの版が実施されているかまで確かめます。
残留溶媒と元素不純物の中身は、残留溶媒(ICH Q3C)の記事と元素不純物(ICH Q3D)の記事で説明しています。
3. ICHで合意したガイドラインは、いつ日本で効き始めるのか
ICHが最終的に合意する「ステップ4」ではなく、各地域の当局が実施する「ステップ5」で効き始めます。
ICHのガイドラインは、次の5つのステップを順に進みます。PMDA の説明によると、それぞれの中身は次のとおりです。
- ステップ1:総会が新しいトピックを承認すると専門家作業部会が置かれ、ガイドライン案のもとになる技術文書を作ります。
- ステップ2:技術文書が総会で承認され(2a)、それをもとにしたガイドライン案が総会の規制当局代表者に承認されます(2b)。
- ステップ3:各地域の規制当局が案を公表して意見を募り、寄せられた意見をもとに作業部会が案を直します。日本で案を公表するのは厚生労働省です。
- ステップ4:総会の規制当局代表者が最終案に合意し、採択します。
- ステップ5:各地域の規制当局が、それぞれの手続きで実施します。日本では厚生労働省医薬局から通知されます。
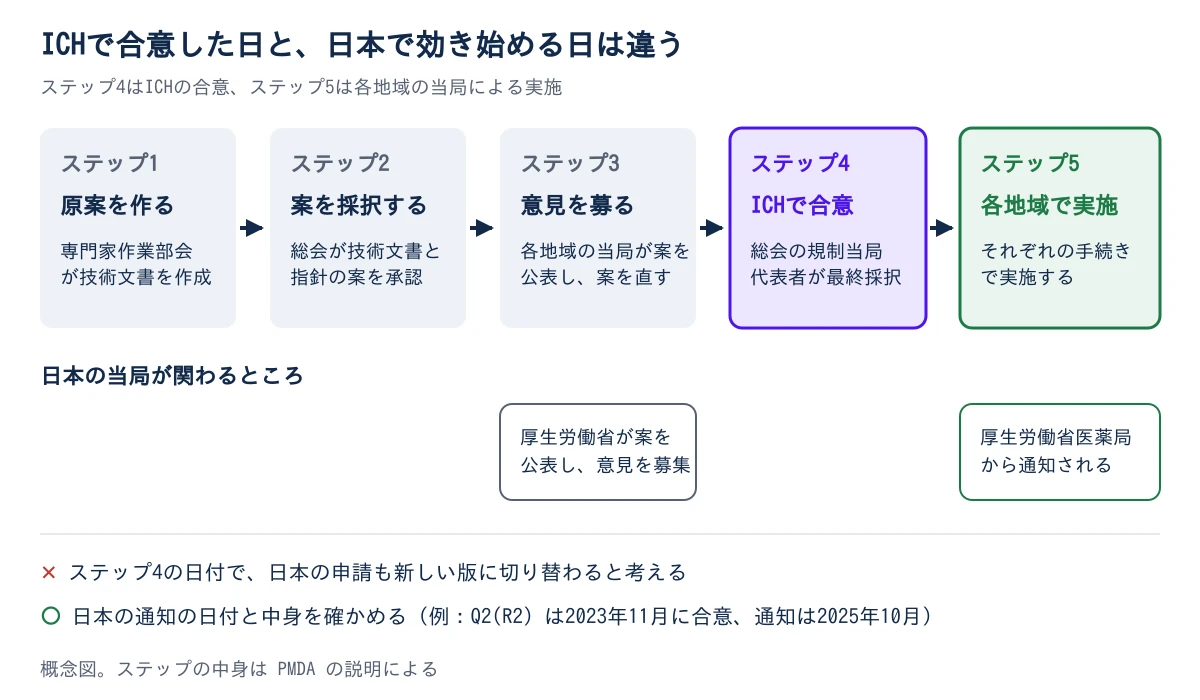
ステップ4と5の間は、短くありません。分析法バリデーションの Q2(R2) は、ICH の原文の表紙によると2023年11月1日に採択されました。日本で「分析法バリデーションに関するガイドライン」として通知されたのは、PMDA の一覧では2025年10月9日です。
つまり、海外の当局向けの申請で新しい版が話題になっていても、日本の申請でいつからその版に沿うかは、日本の通知の日付と本文で確かめます。反対に、ステップ3で厚生労働省が案を公表しているあいだは、日本の企業も意見を出せます。安定性試験の Q1 は、原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →と製剤の安定性試験の案について、2025年5月に意見の募集が行われました。
4. 日本では、ICHガイドラインは法令なのか、通知なのか
多くは厚生労働省の通知として実施され、GCPのように省令に取り込まれたものもあります。
通知は、行政がガイドラインの内容を示し、申請や審査で期待する考え方を伝える文書です。一方の省令は、法律にもとづいて厚生労働大臣が定める法令で、対象となる企業や医療機関には守る義務が生じます。
臨床試験の実施の基準(E6)は、この2つの形をどちらも使った例です。
- E6(R1):日本では1997年3月27日に「医薬品の臨床試験の実施の基準に関する省令」(GCP省令)として実施されました。
- E6(R2):2019年7月5日に、GCP省令のガイダンスの改正などの通知として実施されました。
- E6(R3):ICH ではステップ4に達しており、PMDA は和訳を今後、通知か事務連絡として出す予定としています。
では、通知として出たガイドラインなら、従わなくてもよいのでしょうか。そうではなく、ガイドラインと違う方法をとるなら、科学的な理由を示す必要があります。 安定性試験の Q1A医薬品の安定性試験の実施条件(長期・加速・過酷)および保管条件の設定方法を規定した国際ガイドライン群。詳しく →(R2) は 1.1 で、科学的に正当な理由があれば別の方法を使えるとしています。非臨床試験の実施時期を扱う M3(R2) も、本文に無い方法を使ってよいとしたうえで、その方法は当局と話し合って合意しておくことを推奨しています。
日本の当局と事前に話し合う場としては、PMDA の相談業務があります。ガイドラインどおりに進めない計画は、申請の段階で初めて説明するのではなく、開発の途中で相談しておくほうが、あとで試験をやり直す危険を減らせます。
ICH の英語の原文と日本の通知は、同じ合意にもとづいていても、日本で実施された版や時期が原文と違うことがあります。社内の手順書が引用している番号は、版の印(R の数字)まで日本の通知と照らし合わせます。
5. 自分の担当では、まずどの番号と版を確かめるのか
最初に、自分の業務が4つの分類のどれに当たるかを決め、その番号について日本で実施された版を確かめます。
製造や試験の担当なら Q、毒性試験なら S、治験なら E から探し、申請資料の構成のように複数にまたがる話題は M を見ます。読み始める前に、次の3つを確かめます。
- 分類と番号を決めたか:PMDA の ICH のページで、自分の業務に当たる分類の一覧から番号を選びます。
- 日本で実施された版か:その番号がステップ5に達しているか、通知の日付はいつかを確かめ、ステップ3や4の版と取り違えないようにします。
- Q&A も読んだか:原薬のGMP(Q7)の Q&A(2016年)や、非臨床試験の実施時期(M3(R2))の Q&A(2012年)のように、本文の解釈を補う質疑応答集が出ていれば合わせて読みます。
番号と版が決まったら、その文書が要求・推奨・例示のどの強さで書いているかを読み分けます。 非臨床試験・製造・治験の基準が3つに分かれる理由は非臨床試験・製造・治験の3つの基準の記事、申請資料の組み立てはコモン・テクニカル・ドキュメント(CTD)の記事で説明しています。
参考文献
- PMDA, ICH 医薬品規制調和国際会議(ICHの目的、発足の経緯、品質・安全性・有効性・複合領域のガイドラインの一覧)
- PMDA, ICHガイドラインの作成・改訂の手続き(ステップ1〜5の説明。日本では厚生労働省医薬局から通知される)
- PMDA, ICH-Q2 分析法バリデーション・ICH-Q3 不純物・ICH-E6 GCP(各版のステップと、日本での通知・省令の日付)
- ICH, Q2(R2) Validation of Analytical Procedures(2023年11月1日採択)
- ICH, Q1A(R2) Stability Testing of New Drug Substances and Products(1.1 科学的に正当な理由があれば別の方法を使える)
- ICH, M3(R2) Guidance on Nonclinical Safety Studies for the Conduct of Human Clinical Trials and Marketing Authorization for Pharmaceuticals(本文に無い方法は当局と話し合って合意することを推奨)
次に読む
共通この分野の解説記事を、まとめて見る(321本)この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/ich-guidelines-overview