承認された再生医療等製品が、出荷できないのはなぜ?アクーゴの1年4か月と、申請後の製法変更
再生医療等製品(人の細胞を培養などで加工した製品や、遺伝子治療に使う製品)は、承認を受けても、承認条件として「出荷しない」が付くことがあります。サンバイオの「アクーゴ」は、治験に使った製品と市販の製品が同じ品質と言えるかを確かめきれず、承認のあとも出荷を待ちました。
ただし、出荷を止めた理由は臨床の結果ではなく、申請のあとに変えた製法にありました。変える前の製品で取った臨床のデータと、変えたあとの製品をつなぐ説明が要り、そのあいだも承認の期限は進みます。
この記事では、出荷が止まる仕組み、同等性・同質性の意味、アクーゴの経緯、時間がかかる理由、申請の前に決めておくことを順に説明します。
- なぜ承認されても出荷できないのか:承認に「同等性・同質性を確かめ、一部変更の承認を得るまで出荷しない」という条件が付くことがあるためです。
- アクーゴで何が起きたのか:異物の対策で申請のあとに製法を変え、市販の製法の製品が治験の製品と同じ品質かの確認が、承認までに終わりませんでした。
- 何を先に決めるのか:申請の前に市販の製法を固め、変えるなら比べる試験と製造の回数を、委託先との契約まで含めて決めておきます。
1. 承認されたのに、出荷できないことがあるのはなぜか
承認には守るべき条件(承認条件)が付くことがあり、アクーゴには「一部変更の承認を得るまで出荷しない」という条件が付いたためです。
再生医療等製品には、条件及び期限付承認という承認の形があります。有効性が推定できた段階で、条件と7年以内の期限を付けて販売を認める仕組みです(医薬品医療機器等法 第23条の26)。制度の全体と8品目のその後は、再生医療の条件付き承認とは?8品目のその後にまとめています。
アクーゴ(一般名:バンデフィテムセル)は、健康な成人の骨髄液から採った間葉系幹細胞に、遺伝子を入れて作る製品です。間葉系幹細胞は骨髄などにいる細胞で、培養で増やして使えます。外傷性脳損傷による慢性期の運動まひに使い、2024年7月31日に期限7年の条件及び期限付承認を受けました。
PMDA(医薬品医療機器総合機構)の審査報告書と一緒に公表された審議結果報告書は、承認条件の1つ目に次の3つを挙げています。
- 評価する:製造の実績が限られていることを踏まえて品質の情報を集め、治験に使った製品と本品(市販の製品)の品質の同等性・同質性を評価して報告します。
- 申請する:その結果を踏まえて、承認事項の一部変更承認(承認された内容の一部を改めるための承認)を申請します。
- 出荷しない:その申請が承認されるまでは、本品を出荷しません。
審査報告書は、治験の製品と本品の同等性・同質性が確認された場合には、一定の有効性は期待できるという形で結論を書いています。つまり、効き目の判断は出ていても、市販の製品がその判断の対象と同じ品質かどうかが残っていました。では、同じ品質と言えるかどうかは、何を比べて決めるのか。
2. 同等性・同質性とは何か
同等性・同質性とは、製法を変えたあとの製品が、変える前の製品と比べて、安全性と有効性に響く差を持たないと言えることです。
治験で効き目と安全性を確かめたのは、治験のときの製法で作った製品です。製法を変えると、変えたあとの製品にもその臨床の結果が当てはまるかを、品質の比較で説明しなければなりません。
この比較を、同等性・同質性の評価と呼びます。英語では comparability と言い、行政の文書では「同等性/同質性」と書きます。
示すのは「同一」であることではありません。条件及び期限付承認の要件の1つに「製品が均質でないこと」があるように、細胞の製品は作るたびに性質が少しずつばらつくためです。
アクーゴの審査では、次の試験の結果を並べて比べています。
- 規格試験:出荷のたびに確かめる項目です。アクーゴでは、細胞表面の目印(マーカー)、生存率、生細胞数、無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →などが並びます。
- 特性解析規格試験より高い分解能で製品の品質特性を詳しく調べること。比較可能性の評価などで用いる。詳しく →:出荷の判定とは別に、製品の性質を詳しく知るために調べる項目です。
- 工程内管理工程の途中で中間体の力価や純度などを確認する管理。最終規格の前に品質を作り込む要素。詳しく →試験:製造の途中で、細胞の状態が決めた範囲にあるかを確かめる項目です。
- 力価試験細胞や生体分子に実際に作用させ、医薬品の生物活性(どれだけ効くか)を数値化する試験。詳しく →:製品が効く仕組み(作用機序薬が効果を発揮する仕組み。抗体医薬ではADCCやCDCなどが該当し、アッセイで裏づける。詳しく →)に沿った働きを測る試験です。アクーゴで確立していたのは、細胞の中の線維芽細胞増殖因子(FGF-2。細胞の増殖などに関わるタンパク質)の量を測る方法だけでした。
審査報告書は、製法を変えたときの比較では、作用機序を反映する力価試験などが重要な項目だとしています。比べる試験が効き目とどれだけ結びついているかで、「差が効き目に響かない」と言える強さが変わります。
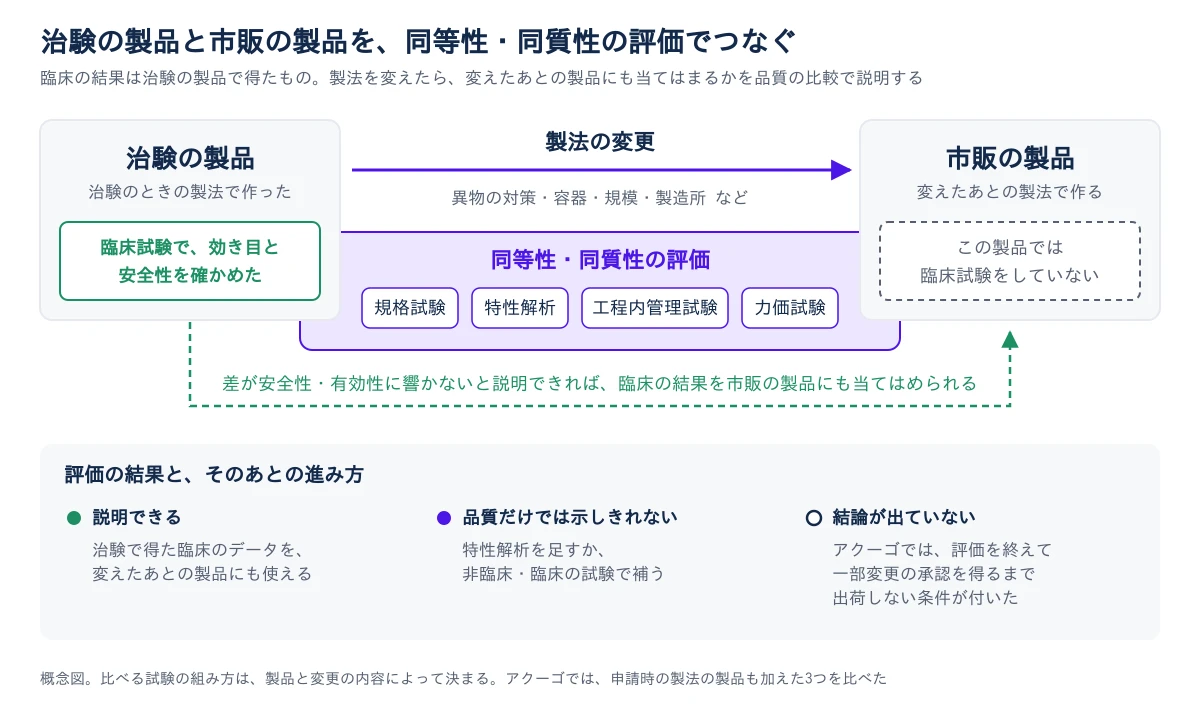
品質の比較だけで説明しきれないときは、特性解析を足すか、非臨床や臨床の試験で補います。比べ方の基礎は、バイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →なら比較可能性試験(ICH Q5E)、細胞の製品なら自家細胞治療の同等性評価で解説しています。
このように、同等性・同質性は、治験で得た臨床の結果と市販の製品をつなぐための説明です。では、アクーゴでは、なぜこの説明が承認に間に合わなかったのか。
3. アクーゴでは何が起きたのか
審査報告書によると、申請の前に指摘された異物の対策が申請のあとに回り、その製法の変更で収量が落ちたため、市販の製法で作った製品の評価が遅れました。
なぜ審査に2年4か月かかったのか
サンバイオは2022年3月7日に承認を申請しました。アクーゴは先駆け審査指定制度(画期的な製品の審査を優先して進める制度)の対象で、この制度では申請から6か月程度で承認に至ると報じられています。
審査報告書によると、申請の前の先駆け総合評価相談(品質や製造管理などを申請前に評価する相談)で製品への異物の混入が見つかり、PMDAは混入を防ぐ管理戦略工程を管理された状態に保つための管理の束。工程条件や試験、規格などを組み合わせて設計する。詳しく →を作るよう指摘していました。対応が不十分なまま申請され、原因の1つとされた一次容器(製品に直接触れる容器)の変更などは、申請のあとに行われています。
実生産の規模で異物の対策を確かめ始めたのは、申請から約3か月後の2022年7月です。混入のリスクは一定程度下がりましたが、審査報告書によると、今度は細胞の収量が大きく減る製造が5回続きました。
そこで製法をもう一度見直し、申請前と同じ程度の収量が得られた製法を、市販に使う製法としました。この製法の製品と申請時の製法の製品を比べた同等性・同質性の評価が出たのは、申請から約1年9か月後の2023年11月28日です。
審査報告書は、この経過を異例とし、審査の日程が大きく遅れたとしています。報道によると、サンバイオは、半年の審査の中で解決できると考えていたと説明しています。
承認のあと、なぜ出荷できなかったのか
審査の時点で、市販の製法で作った製品は1ロットだけで、治験の製品と同じ品質かを確かめるための製造が、承認のあとに残っていたためです。
審査報告書は、治験の製品と市販の製法の製品の同等性・同質性は現時点で確認できていないとしました。サンバイオは審査の中で、承認のあと出荷を始める前に、市販の製法で3ロットを作って比べる予定だと説明していました。
2024年11月には、市販の製法の1回目の製造が規格の1項目で不適合となり、サンバイオは出荷できる時期の見込みを3か月遅らせたと報じられています。同社は、ほかの規格はすべて適合し、細胞の不均一性からある程度の規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →品が出ることは想定の範囲内だと説明しました。
2回目と3回目の製造は規格に適合したと報じられ、サンバイオは2025年6月12日に一部変更承認を申請しました。10月16日に薬事審議会の部会が了承し、同社は12月9日に、出荷制限の条件を外す一部変更承認を取得したと発表しています。製造は、再生医療の受託製造製造をCDMOやCMOなど外部の製造所へ委託すること。委託しても品質への最終的な責任は委託者に残る。詳しく →を行うミナリスアドバンストセラピーズ(横浜市)が受けていると報じられています。
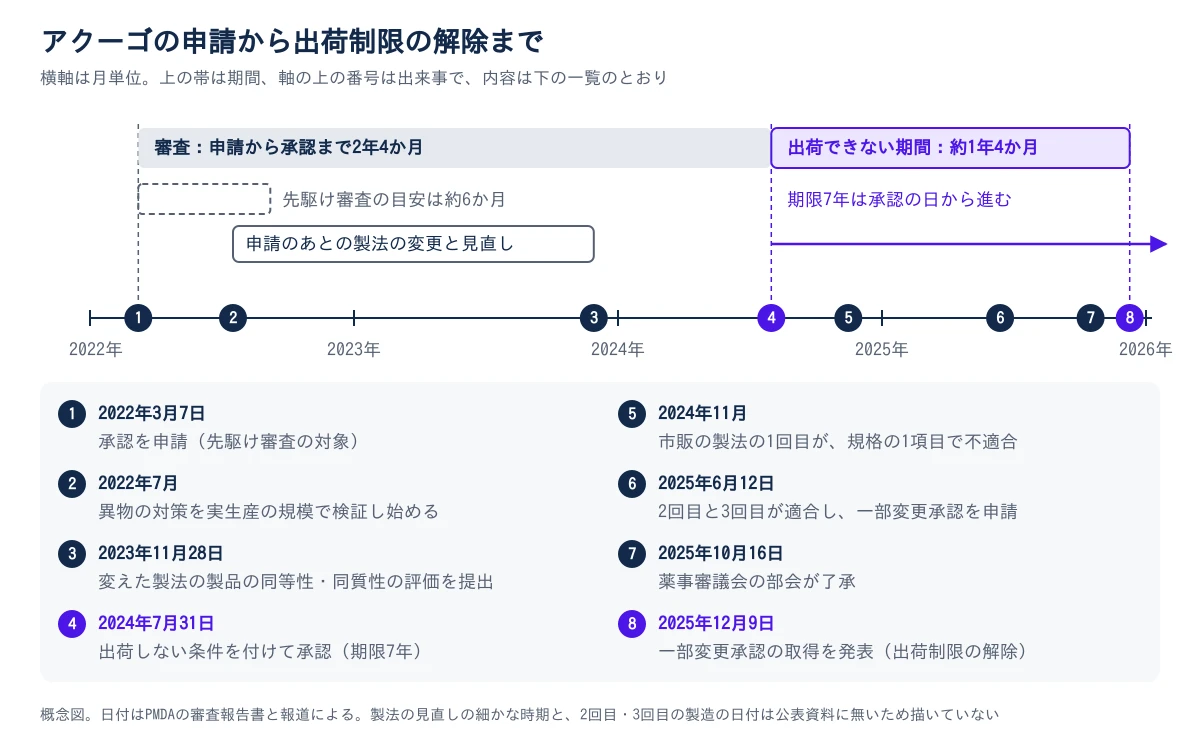
承認から出荷制限が外れるまで、約1年4か月かかりました。保険で使えるようにする薬価収載は2026年5月20日で、値段の決め方は再生医療等製品の値段と患者数の記事で扱います。
4. なぜ申請のあとに製法を変えると、時間がかかるのか
申請のあとに製法を変えると、変える前の製品で取った臨床のデータと、変えたあとの製品をつなぐ説明を、審査の途中から新たに作る必要があるためです。
アクーゴの経緯から見ると、理由は次の3つです。
- 比べる相手が増えるため:アクーゴの審査では、治験の製品、申請時の製法の製品、市販の製法の製品の3つを比べました。製法を変えるたびに、つなぐ相手が1つ増えます。
- 作ってみないとデータが出ないため:比べるには、変えた製法で実際に作ったロットが要ります。1回が規格に合わなければ作り直しが要り、アクーゴでは出荷の見込みが3か月延びました。
- 比べる試験が足りないことがあるため:作用機序を反映する力価試験がそろっていないと、品質の差が効き目に響かないとは言い切りにくくなります。審査報告書は、アクーゴの作用機序は十分に解明されていないとしています。
このため承認条件にも、作用機序を反映する生物学的な特性の情報を集め、品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の戦略を改良することが入りました(細胞治療の効力試験の設計)。
一方で、承認の期限は承認の日から進みます。出荷できないあいだは患者に使えないため、承認条件で求められた、使ったすべての患者のデータも集まりません。
審査報告書に載った計画の案では、承認後の臨床試験で42人を評価し、リハビリテーションだけを行う群と比べます。使用成績調査(発売後に、使った患者の経過を集める調査)は、期限の内側で改めて承認を申請する18か月前に、集計を締め切る計画です。
つまり、7年の期限のうち、出荷を待った期間と、集計を締め切ってから申請するまでの期間は、使用例のデータを集める時間に使えません。申請のあとの製法の変更は、審査の日程だけでなく、承認後にデータを集められる期間も短くします。では、自分の製品では何を先に決めておくのか。
5. 自分の場合は、何を先に決めておくのか
申請の前に市販の製法を固め、変えるなら比べ方と製造の回数を、委託先との契約まで含めて、次の順に決めます。
- 申請の前に、市販に使う製法を固める:申請前の相談で受けた指摘は、申請までに対策と評価を終えます。アクーゴの審査報告書は、申請前に指摘された異物の対策が申請のあとに回ったことを、遅れの始まりとして書いています。
- 変えるなら、同等性・同質性をどの試験で示すかを先に決める:規格試験・特性解析・工程内管理試験に加えて、作用機序を反映する力価試験を用意します。比べる相手として、治験に使った製品の試料と製造の記録を残しておきます。
- 製造の委託先(CDMO医薬品の開発・製造を他社から受託する企業。設備投資を負わずに専門能力を使える。詳しく →)との契約に、評価のための製造の回数と、規格外のときの扱いを書く:CDMOは、製造に加えて工程の開発も受ける委託先です。比べるために何ロット作るか、1回が規格に合わなかったときの原因の調査、追加の製造と費用の分担を、契約に入れておきます(製造の委託先の種類と選び方)。
- 第二の製造所を持つかを決める:サンバイオは2025年1月、供給の安定と製造拠点の複線化のため、JCRファーマとも製造の委受託契約を結んだと報じられています。製造所を足すことも製造の変更の1つで、変更の前と後の製品を比べる説明が要ります(変更管理)。
- 期限から逆算した日程を立てる:承認の期限、改めて申請するために集計を締め切る時期、出荷までに要る製造の回数を、1本の日程に並べます。出荷が遅れたときに、データを集められる期間がどれだけ残るかも計算しておきます。
どの手順も、治験の製品と市販の製品が同じ品質だと説明できる状態で、承認の日を迎えるためのものです。
参考文献
- e-Gov法令検索, 医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律(第23条の26の条件及び期限付承認。要件の1つ目「均質でないこと」と、7年を超えない期限)
- PMDA, アクーゴ脳内移植用注 審査報告書・審議結果報告書(2024年)(申請日の2022年3月7日、先駆け総合評価相談で指摘された異物の管理戦略、2022年7月からの実生産の規模での検証、5回続いた収量の減少、2023年11月28日の同等性・同質性の評価の提出、市販の製法の実績1ロットと承認後3ロットの予定、比べた試験と力価試験、承認条件、期限7年、製造販売後臨床試験と使用成績調査の計画の案)
- AnswersNews, サンバイオの「アクーゴ」審査報告書で明らかになった「異例の承認遅れ」の背景(2024年9月24日)(承認日、先駆け審査で承認に至るまでの目安、サンバイオの説明)
- AnswersNews, 「アクーゴ」出荷3カ月先送り、1回目製造「不適合」 など(製薬業界きょうのニュースまとめ読み、2024年11月15日)(1回目の製造の不適合と、サンバイオの説明)
- AnswersNews, サンバイオ「アクーゴ」発売目前、製造・供給への自信アピール…委託先の施設公開(2025年6月23日)(2回目・3回目の製造の結果、一部変更承認の申請、受託製造先、JCRファーマとの契約)
- 薬事日報, 【生物由来技術部会】アクーゴの出荷制限解除‐サンバイオ再生薬一変了承(2025年10月20日)
- AnswersNews, サンバイオ「アクーゴ」出荷条件解除の承認取得…薬価収載経て発売へ など(製薬業界きょうのニュースまとめ読み、2025年12月9日)
- AnswersNews, 再生医療等製品「アムシェプリ」「アクーゴ」など20日薬価収載…造影剤「アムベルビスト」など4新薬も(2026年5月13日)(薬価収載の日)

- 1再生医療の条件付き承認とは?8品目のうち、後から効き目を確かめて本承認へ進んだのは1品目だけ
- 2承認された再生医療等製品が、出荷できないのはなぜ?アクーゴの1年4か月と、申請後の製法変更いま読んだ記事
- 3自家細胞治療の同等性評価とは?製造変更で何を比べるか
- 4条件付き承認の再生医療等製品は、なぜ赤字になりやすいのか?薬価の決め方と少ない患者数
次に読む
細胞治療/間葉系幹細胞この製造の全体像を、工程マップで見る


この記事に関連する工程
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1再生医療の条件付き承認とは?8品目のうち、後から効き目を確かめて本承認へ進んだのは1品目だけ
- 2承認された再生医療等製品が、出荷できないのはなぜ?アクーゴの1年4か月と、申請後の製法変更
- 3自家細胞治療の同等性評価とは?製造変更で何を比べるか
- 4条件付き承認の再生医療等製品は、なぜ赤字になりやすいのか?薬価の決め方と少ない患者数
 iPS細胞とは?「どんな細胞にもなれる」とはどういうことで、なぜ薬の材料になるのか2026-10-19
 低免疫原性(hypoimmune)細胞とは?他家細胞の拒絶を避ける仕組み2026-07-24
 エクソソーム製造とは?分離法の選び方と品質の測り方2026-06-29
Proglenth(proglenth.com) https://www.proglenth.com/article/regenerative-medicine-shipping-hold-process-change