逸脱が「ヒューマンエラー」で終わるのはなぜ?止めどころの見つけ方

FDAが年度別に公開する査察指摘の集計で、逸脱や不合格の調査の不備を問う 21 CFR 211.192 は、上位に並び続けています。足りないのは調査の量ではなく、止まる場所の見極めです。「人のミス」は結論ではなく入口で、別の人が同じ条件に置かれても起きないと言える場所まで進んで、初めて原因欄を埋められます。
起票する製造の担当者にも、承認する品質保証にも、監査で原因欄の根拠を問われる人にも、同じ問いが向かいます。読み終えると、4つの問いとCAPA問題の原因を除く是正と、再発を防ぐ予防をあわせた品質活動。照査で見つかった事項をつなぐ。詳しく →を閉じる日の決め方が手元に残り、最後は報告書を閉じる前に決める順番で終えます。
211.192 の数字と条文 ― 順位の数え方
211.192 が求めているのは、原因を人に決めることではなく、調査を広げることです。
条文は、説明のつかない食い違いや規格への不適合を、出荷済みかどうかにかかわらず徹底的に調べるよう定めています。調査は同じ製品の他のロットと、関連しうる他の製品にも及ばせ、結論とその後の対応を書面に残します。
査察の終わりに渡される Form 483 の指摘を、FDAは年度別の表で公開しています。Redica の2018年の分析によると、その表では 211.192 が5つの行に分かれて載ります。行ごとに見れば最多は、手順を書面にして守ることを問う 211.22(d) です。ところが5行を合算すると 211.192 が首位になり、211.22(d) は4位に下がりました。Pharmaceutical Online の年度別の総括では、211.192 は FY2018 の3位から FY2019 に2位、FY2020 に1位へ上がっています。ただし FY2020 は、公開データが483の一部にとどまり、件数も前年の半分に満たない年でした。FY2024 は、FDAの査察官が国際GMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →会議で示した集計(電子ツールで作った483のみとされる)で、211.22(d) が184件、211.192 が116件の2位です。
警告書でも調査の不備は目立ちます。FY2023 の査察に基づく警告書94通では、最多が38件の 211.100(a)、211.192 は30件、出荷前の試験を問う 211.165 は27件でした。211.192 の多くは、規格外試験結果が規格の範囲を外れること。原因調査の対象になる。詳しく →の結果が出たまま出荷した事例です。
首位かどうかは数え方で入れ替わっても、調査の不備が上位に並び続けていることは動きません。
当局が人のミスに付ける条件 ― EU GMP・FDA・ICH Q10
当局は「ヒューマンエラー」という結論を禁じていません。付けているのは条件です。
EU GMP欧州の医薬品製造・品質管理の基準。第1章の品質システムのなかでPQRの実施を求めている。詳しく → 第1章の 1.4(xiv) は、人為的な誤りが疑われる場合も原因と判断する場合も、工程・手順・システムの誤りを見落としていないと確かめたうえで、その判断を正当化するよう求めています。真の原因が特定できなければ、最も可能性の高い原因に手を打ちます。CAPAの有効性は、リスクに応じて監視し、評価します。
FDAのOOS調査ガイダンス(2022年5月の改訂版)は、試験室の誤りは比較的まれなもので、頻発するなら、分析者の教育の不足、保守や校正の不十分な機器、不注意な作業といった問題を疑わせる、と書いています。
ICH Q10医薬品品質システムを定めた国際ガイドライン。ライフサイクルを通じた品質マネジメントの考え方を示す。詳しく → の 3.2.2 は、根本原因の特定を目的とする構造化された調査を求め、労力と形式はリスクに見合わせます。この配分は品質リスクマネジメント(ICH Q9)の考え方そのものです。
英国のMHRAの査察部門は2020年9月のブログで、2018年の公表データでは指摘のおよそ10%が不十分な調査に直接結びついていたと述べました。調査の不備がほかの指摘の根になっている場合もある、とも書いています。
当局が求めるのは「ヒューマンエラー」の語を避けることではなく、手順や仕組みを見落としていない根拠です。
ProgLoopで調べるこの製品・工程、ProgLoopで実務者に聞く関連製品や他社の使用経験とあわせて引けます。迷えば、そのまま質問も投げられます。ProgLoopで調べる警告書の実例 ― Exela が「人の作業」で止めた調査
FDAは2025年7月2日、米ノースカロライナ州 Lenoir の Exela Pharma Sciences に警告書(320-25-88)を出しました。2024年11月4日から15日の査察を受けた措置です。
問われたのは、無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →に使う培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →の性能試験(growth promotion test、GPT)で不合格になった結果の扱いです。同社は十分な根本原因の調査をせずに、不合格を無効にしていました。その培地ロットは、GPTに2回落ちて3回目で合格したまま、エフェドリン硫酸塩注射液(5 mg/mL)を含む複数の製品の出荷前無菌試験に使われています。調査の記録は原因を「人の作業(human performance)」としながら、どんな誤りかを特定していません。FDAは、原因の根拠が記録されていないことと、同じ培地ロットで試験した他のバッチの不合格を調査が見直していないことを挙げ、21 CFR 211.192 の違反としました。
同じ警告書には、環境モニタリングの空中微生物(viable air)の平板で、査察中に数え違いが見つかったという指摘もあります。FDAは同社の回答が、数え違いへの是正予防措置を示していないこと、一人だけの確認に伴うデータインテグリティ記録が正確で完全・改ざんされていないことを保証する考え方で、ALCOA+などの原則で健全性を管理します。詳しく →上の懸念を評価していないことを、不十分な点に挙げました。数え違いは起きるものとして、確認を手順に組み込む設計が問われた箇所です。
原因が「人の作業」のまま、どの誤りかを示せない調査は、終わった調査として扱われません。
止めどころの4要因 ― 手順・設計・環境・教育
なぜなぜ分析「なぜ」を繰り返して原因を深掘りする根本原因分析の技法。比較的単純な因果に向く。は、答えが人に着いたところで止めません。止めるのは、直せば誰がやっても起きなくなる場所です。
仮の例です。秤量で似た名前の2つの試薬を取り違えました。「作業者が見間違えた」では、まだ入口です。ラベルが似ていて棚で隣り合っていたのは、設計と環境の答えです。手順に品名の読み合わせがなかったのは、手順の答えです。置き場所を分け、読み合わせを手順に入れれば、次の作業者は同じ誤りを起こしにくくなります。
当てる問いは4つで、この順です。手順には、手順書どおりにやってもその誤りが起こりうるかを問います。「十分に混合する」のように基準がない、確認が手順の中にない、現場の版が古い、が例です。設計には、装置、画面、ラベル、容器が誤りを許していないかを問います。範囲外の値でも画面が先へ進むのは設計です。環境には、人数、時間、割り込み、引き継ぎを問います。作業量が人員を超えれば、誰がやっても急ぎます。教育は最後です。ほかの3つを直してもなお知識が足りない、と言えるときに限ります。
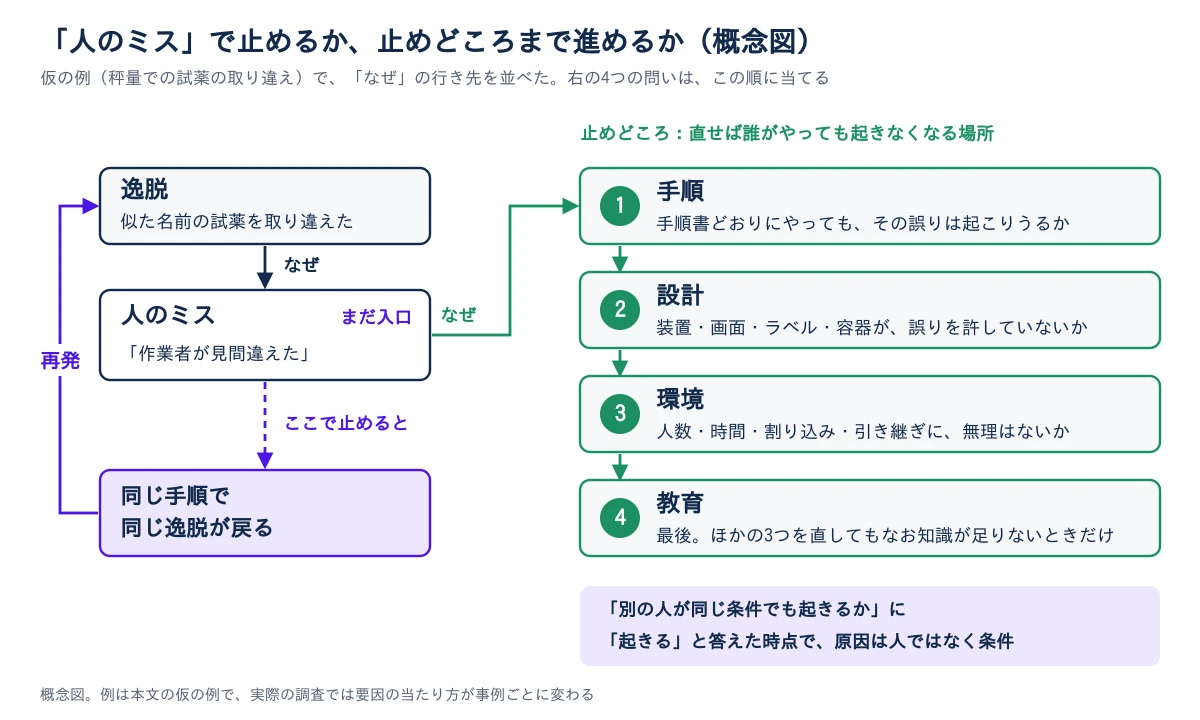
注意が逸れる、記憶が抜けるといった誤りは、知識を足す教育では減らしにくく、取り違えない形にする設計が効くと考えられます。軽微な逸脱の1回目は簡潔な評価で閉じてかまいません。同じ手順で2回目が起きたら、調査の階層を上げます。
「別の人が同じ条件でも起きるか」に「起きる」と答えた時点で、原因は人ではなく条件にあります。
CAPAが効いたかの確かめ方 ― 指標・期間・基準
対策は、実施した記録ではなく、効いた証拠で閉じます。
「再教育を全員に実施した」は、実施の記録です。効いたかどうかは、対策が狙った原因に対して測ります。手順書を直したなら、直した手順で作ったロットに同種の逸脱が出ていないかを見ます。ラベル照合をバーコードに替えたなら、照合で止まった回数と、止まらずに先へ進んだ回数を数えます。後者は0であるべきです。
測る期間は、頻度から決めます。仮の数値で、同種の逸脱が年に3件のペースで起きていたとします。対策が何の効果もなくても、3か月に1件も起きない確率は47%、6か月で22%、12か月でようやく5%です。逸脱が一定の頻度で独立に起きるというポアソン分布まれな事象の出現数の分布を表す統計モデル。限界希釈の希釈度設計に使う。詳しく →の計算で、実測値ではなく、考え方を示す数字です。3か月の無発生で「効いた」と書けば、何もしなくても半分近い確率で書ける報告書です。
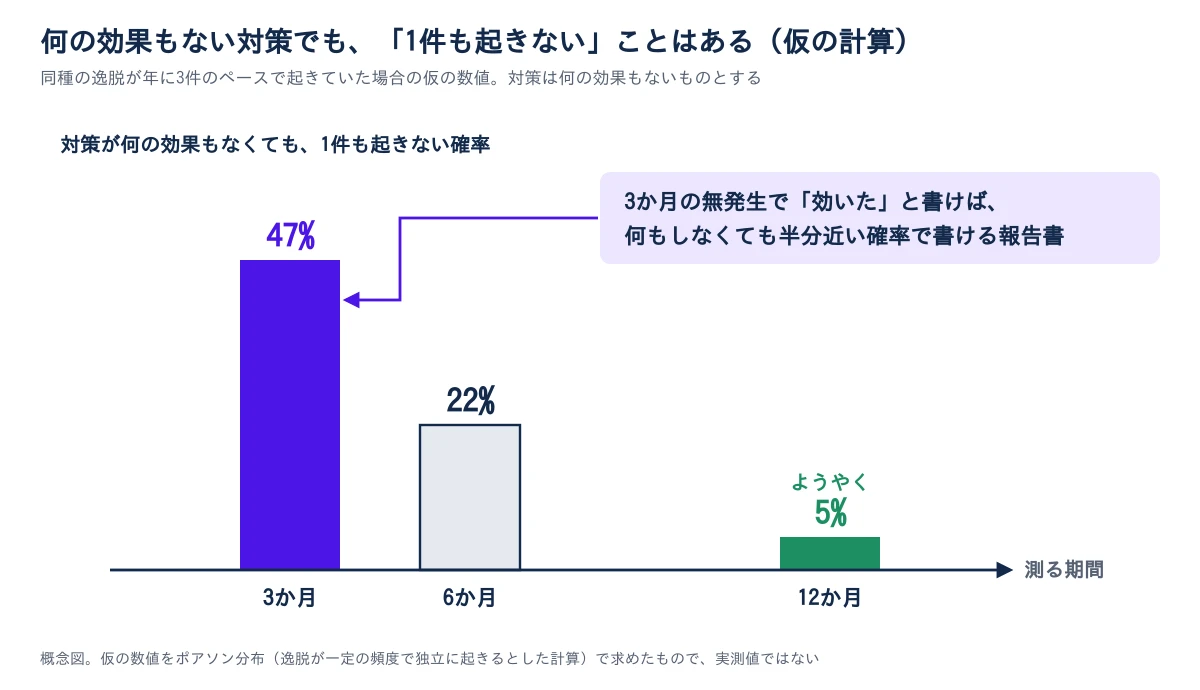
年に1件しか起きない逸脱は、再発の有無だけでは何年たっても言い切れません。対策が働いた回数や、手順どおりに実施された割合のような、過程の指標を足します。
頻度の低い逸脱では、期間を頻度から逆算し、足りない分は過程の指標で補わなければ、有効性は言えません。
人が間違えにくい仕組み ― 手順書の書き方と電子記録
教育で補う前に、間違えにくい形へ直します。
手順書は、1行に1動作で書きます。「必要に応じて」「十分に」は基準を書く場所がなかった印なので、数値か判定の見本に置き換えます。確認は、誰が、いつ、何を何と照合するかを独立した行にします。経験の浅い作業者にその手順書だけを渡して読み取りを頼めば、読み違えた場所が次の逸脱の起きうる場所です。
電子記録は、確認を手順書の文章から画面の動作へ移します。電子バッチ記録を担うMES(製造実行システム製造装置の監視・制御(SCADA)と、製造手順や記録の管理(MES)を担うシステムです。工程の実行状況を見える化し、記録を残します。詳しく →)には、Körber の PAS-X MES Suite、Siemens の Opcenter Execution Pharma、Rockwell Automation の PharmaSuite MES などがあり、SCADA/MESで比べられます。メーカーに確かめるのは「電子化できるか」ではなく、「範囲外の値を入れたとき、警告を出すだけか、先へ進ませないか」です。
転記の誤りは減りますが、マスターデータやレシピの誤りは全員が正確に実行します。警告が多すぎれば、承認の操作が習慣になって読まれなくなります。導入時の検証はCSVで、事前の洗い出しはFMEAで解説しています。
電子記録の値打ちは、誤りをなくすことではなく、範囲外のまま先へ進めない関門を持てることにあります。
調査を閉じる前に決める順番 ― 原因欄から有効性確認まで
報告書は、原因欄を埋める前の問いから順に決めると、人で止まりません。
先に、原因欄と対策欄で「ヒューマンエラー」「確認不足」「再教育」の語が単独で残っていないかを探します。残っていれば、手順、設計、環境、教育の順に、別の人が同じ条件でも起きるかを書き込みます。
次に、広がりを調べます。211.192 は他のロットと関連する他の製品への調査を求めているので、同じ手順書、同じ装置、同じ試験法で過去に起きた逸脱を引きます。全体像は逸脱・OOS・CAPA・変更管理にあります。
そのうえで、対策を強い順に選びます。設計で防ぐ、手順で防ぐ、教育で補う、の順で、教育だけの対策は選びません。続けて、有効性確認の指標、期間、合格基準を、年間の発生件数から逆算して書きます。
最後に、閉じる条件を書きます。期間が満了して指標が基準を満たしたら閉じ、満たさなければ原因欄に戻ります。閉じる日は、報告書を書き終えた日ではなく、基準を満たした日です。
根本原因が「ヒューマンエラー」で止まった調査で、次に見るべきだったのはどこでしたか。ProgLoop で聞かせてください。
参考文献
- U.S. FDA, Investigating Out-of-Specification (OOS) Test Results for Pharmaceutical Production — Level 2 revision, Guidance for Industry(2022年5月)
- European Commission, EudraLex Volume 4, Part I, Chapter 1: Pharmaceutical Quality System(1.4(xiv)。2013年1月版)、ICH, Q10 Pharmaceutical Quality System製品ライフサイクル全体で品質を維持・改善するマネジメント体制。逸脱・CAPA・変更管理を束ねる器。詳しく →(3.2.2。Step 4、2008年6月)
- eCFR, 21 CFR 211.192 — Production record review
- U.S. FDA, Exela Pharma Sciences, LLC — Warning Letter 320-25-88(2025年7月2日)
- Redica, Part 1: FDA and MHRA's Drug Inspection Observations、Pharmaceutical Online, FDA FY2020 Drug Inspection Observations And Trends、同, Trends In FDA FY2023 Inspection-Based Warning Letters、RAPS, FDA official details top GMP violations cited in inspection reports(FY2024 の Form 483 集計)
- MHRA Inspectorate, A fresh look at an old topic: investigations in the GMDP environment(2020年9月14日)
この記事に関連する工程
次に読む
抗体医薬/モノクローナル抗体この製造の全体像を、工程マップで見る


この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを月数回お届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。


