微生物発酵(大腸菌)の製造工程とは?後ろが長い理由
大腸菌を宿主とする微生物発酵の製造工程では、時間もコストも、発酵そのものより後ろの工程に集まります。
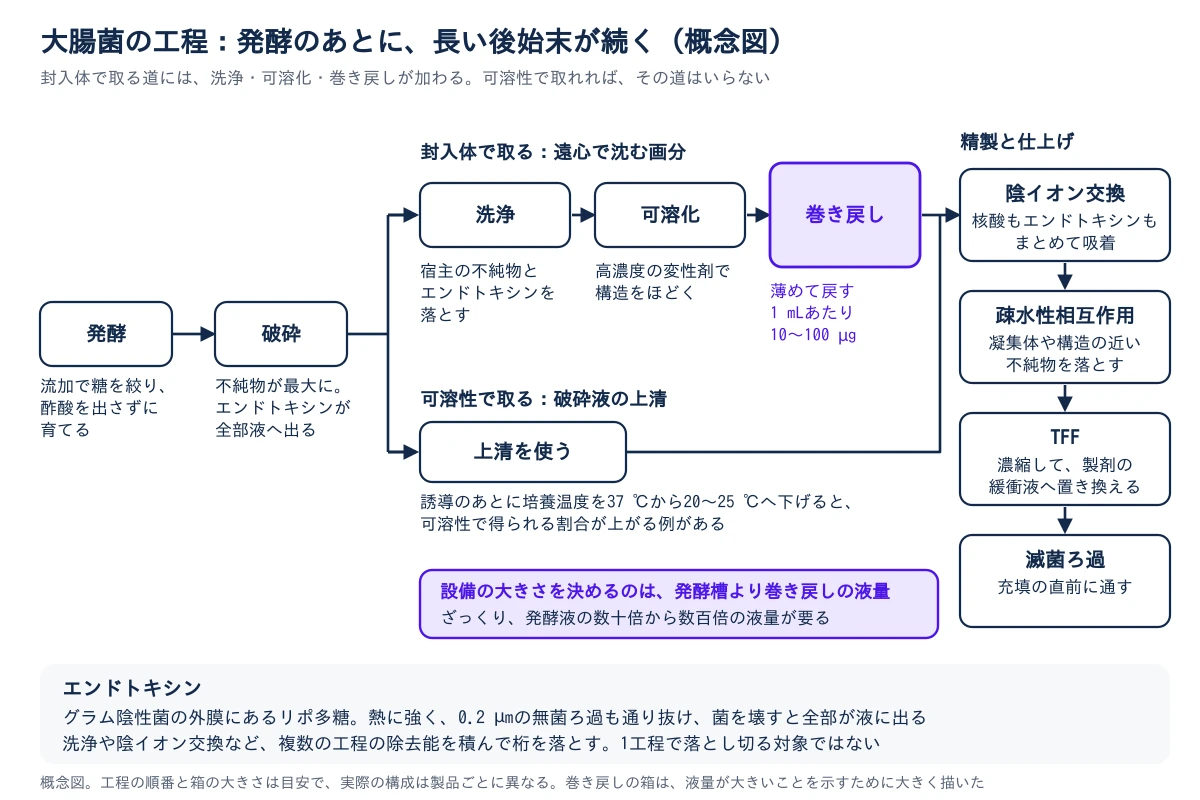
ただし、後ろが長くなる理由は二つです。目的のタンパク質が不溶性の塊(封入体)になりやすく溶かしてリフォールディングする工程が加わることと、大腸菌の外膜にあるエンドトキシングラム陰性菌の外膜由来の発熱性物質(LPS)で、注射剤では厳しく管理し、LAL試験などで測定します。詳しく →(発熱物質)が菌を壊した瞬間にすべて液へ出ることです。
この記事では、二つの宿題、発酵、破砕と封入体の回収、リフォールディング、精製とエンドトキシン、よくある失敗、確かめる点を順に説明します。
1. 抗体の工程にはない二つの宿題:封入体とエンドトキシンとは何か?
大腸菌の工程は、抗体の工程にはない二つの宿題で決まります。 封入体と、エンドトキシンです。
米国FDAが1982年に承認した最初の遺伝子組換え医薬品は、大腸菌で作ったヒトインスリン(Humulin)で、当時はA鎖とB鎖を別々に作ってからつなぐ方法でした。それから40年以上、大腸菌は速くて安い宿主として使われ続けています。
一つ目の宿題が封入体です。封入体は、過剰に作らせたタンパク質が、正しく折り畳まれないまま菌の中で固まったもので、ジスルフィド結合(タンパク質の形を保つ架橋)をもつ分子では、大腸菌の細胞質細胞膜の内側のうち、核を除いた部分です。タンパク質の合成や多くの代謝反応がここで進みます。詳しく →でその結合ができにくいことも、この傾向を後押しします。
塊のままでは活性がないため、溶かしてリフォールディングしなければ製品になりません。一方で、遠心で沈むため濃縮しやすく、純度も高めで、分解酵素にも壊されにくい利点があります。
二つ目の宿題がエンドトキシンです。グラム陰性菌外膜をもつ細菌の分類。大腸菌が代表で、比較的壊しやすく外膜にエンドトキシンをもつ。詳しく →の外膜にあるリポ多糖で、熱に強く、0.2 µm の無菌ろ過細菌を止めることを実証したフィルターに液を通し、無菌のろ液を得る工程です。除菌ろ過・ろ過滅菌とも呼び、菌の数を下げるだけのバイオバーデン低減ろ過とは区別します。0.22µm前後の膜が広く使われます。詳しく →も通り抜けます。
菌を壊せばすべてが液中に出るため、あとから桁で落とすしかありません。そのうえ、抗体の Protein A抗体に特異的に結合するProtein Aを担体に固定し、抗体だけを選択的に捕まえて精製する手法です。抗体医薬の最初の精製工程として定番になっています。詳しく → のような万能の捕まえ方がなく、原理の違うカラムを重ねて取り除きます。
| 可溶性で取る | 封入体で取る | |
|---|---|---|
| 目的物がいる場所 | 破砕液の上清 | 遠心で沈む画分 |
| 追加の工程 | なし | 洗浄、可溶化、リフォールディング |
| 長所 | 工程が短い | 濃縮しやすく、純度が高い |
| 短所 | 発現条件の工夫が要る | リフォールディングで凝集すると失う。液量が大きい |
大腸菌の工程設計は、速く作れる菌の後始末をどう組むかという問題です。
2. 濃さの上限は下流が決める:発酵では何を目標にするのか?
発酵の目標は、できるだけ濃く育てることではなく、後ろの工程が受け止められる濃さまで育てることです。
生産性を左右するのは流加(糖を少しずつ入れ続ける運転)です。糖を最初に大量に入れると、菌の代謝が追いつかず、酢酸が溜まって増殖も発現も妨げられます(オーバーフロー代謝と酢酸)。
糖の入れ方を絞って酢酸を出さずに育てると、乾燥菌体で1リットルあたり100 g前後に届くことがあります。濃くなるほど酸素が足りなくなる点は、微生物発酵のスケールアップで扱っています。
もう一つの分かれ道が誘導の温度です。目的物の発現を始める誘導のあとに、培養温度を37 ℃から20〜25 ℃へ下げると、可溶性で得られる割合が上がる例が知られています。
可溶性で取れれば、可溶化とリフォールディングの二工程がまるごと消えるため、発酵の条件検討は、下流の工程数を減らす検討でもあります。
大腸菌には固有の注意点もあります。選択圧(抗生物質など)がないと、世代を重ねるうちにプラスミド大腸菌の中で複製・増幅させる環状DNA。核酸医薬やベクター製造の伝統的な出発材料。詳しく →を失う菌が増えます。
セルバンクで出発点をそろえても、発酵の途中で菌の集団は変わりうる点が、抗体との違いです。菌株づくりは微生物の株構築とセルバンクにあります。
発酵の腕前は、どれだけ濃く育てたかではなく、酢酸を出さずに、後ろが受け止められる濃さまで届いたかで測ります。
3. 不純物が最大になる瞬間:破砕と封入体の回収では何が起きるのか?
菌体を壊した瞬間が、工程でいちばん汚れています。
目的物は菌体の中にあるため、発酵が終わったら菌体を集めて壊します。捨てるのは上清で、抗体の工程とは残すものが逆です。
製造規模の標準は高圧ホモジナイザーで、細い隙間から高い圧で懸濁液を噴き出し、せん断と急な減圧で壊します。壊しきれないときは複数回通しますが、回数を増やすと、出る量はやがて頭打ちになる一方で、残骸が細かくなり、熱とエンドトキシンも増えます。
壊した液には、目的物のほかに、宿主のタンパク質、DNA、膜の断片、エンドトキシン、タンパク質を分解する酵素が一度に出ます。低温を保ち、手早く次へ進めます(微生物由来タンパク質の精製、細胞破砕の方法)。
封入体ルートでは、ここで遠心が効きます。封入体は重いため、遠心一回で目的物が濃く集まった画分が手に入ります。
この塊を、界面活性剤や低濃度の変性剤で洗い、付着した宿主のタンパク質、膜成分、核酸、エンドトキシンを落とします。洗浄を丁寧にやるほど、後ろの工程が軽くなります。
洗い終えたら、尿素や塩酸グアニジンなどの高濃度の変性剤で溶かし、構造を完全にほどきます。
壊す強さは収量の問題であると同時に、後ろの工程にどれだけ汚れを渡すかの問題です。
4. 重要:設備の大きさを決めるのは、発酵槽ではなくリフォールディングの液量なのか?
封入体ルートの難所は、化学ではなく液量です。
変性剤を薄めると、タンパク質は本来の形に戻ろうとします。ところが折り畳みの途中で分子どうしがぶつかると、そこで凝集して失われる。だから、タンパク質が濃いほど失う量が増えます。
そのためリフォールディングは、1 mLあたり10〜100 µgほどの薄い状態で行うのが実務の目安です(封入体のリフォールディング)。
この薄さを守ると、液量が膨らみます。高密度の発酵で作った封入体を丸ごとリフォールディングしようとすれば、発酵液の数十倍から数百倍の液量が要ります。
一度に回すのは現実的でないため、変性液を数回に分けて加えるパルス希釈可溶化液を少量ずつ繰り返し添加して瞬間濃度を抑え、中間体の衝突と凝集を減らす希釈の工夫。、連続的な希釈、カラムに固定したまま変性剤を抜く方法などで、液量を抑える工夫を組みます。発酵槽大腸菌や酵母などの微生物を高密度で培養する培養槽で、高い酸素供給や蒸気滅菌に対応した発酵用の設備です。詳しく →の大きさを先に決めてしまうと、リフォールディングの容器が収まらない事態も起きます。
大腸菌の工程で設備の大きさを決めるのは、発酵槽よりもリフォールディングの液量です。
5. 原理の違うモードを積む:精製とエンドトキシンの除去はどう設計するのか?
仕上げは、原理の違うカラムを重ねて、取り残しをなくす作業です。
中心は陰イオン交換です。核酸もエンドトキシンも強く負に帯電しているため、まとめて吸着できます。
目的物が吸着するか素通りするかは等電点で決まり、吸着させて溶出する設計と、不純物だけを捕まえて目的物を素通りさせる設計を使い分けます。
仕上げには疎水性相互作用が使われることが多く、イオン交換とは別の軸で、リフォールディングで生じた凝集体タンパク質分子どうしが結合してできた高分子量の集合体です。有効性や免疫原性に影響するため、その含量を測ります。詳しく →や、構造の近い不純物を落とします。各段で宿主細胞タンパク質と残存DNAを測り、除去能を積み上げて示します。
エンドトキシンの上限は、投与量から決まります。静脈内に投与する注射剤では、体重1 kgあたり1時間に5 EU(エンドトキシン単位)が上限の基準で、髄腔内は0.2 EUです。
体重70 kgの成人なら、1時間に350 EUです。この基準を最大投与量で割ったものが、製品ごとの規格です。
破砕直後の液には桁違いに多く含まれるため、工程全体で何桁も落とす必要があります。測るのはエンドトキシン試験で、カブトガニ由来の試薬を使う方法と、組換えの因子Cを使う方法があります(LALとrFCの違い、エンドトキシンの管理と除去)。
最後に、TFFで濃縮して製剤の緩衝液溶液のpHを一定範囲に保つために使用される弱酸と共役塩基の混合溶液。詳しく →へ置き換え(UF/DFの基本)、充填の直前に滅菌フィルターを通します。
エンドトキシンは1工程で落とし切る対象ではなく、複数工程の除去能を積んで桁を稼ぐ対象です。
6. 後ろから逆算する:工程を決める順番でよくある失敗は何か?
工程を決める順番は、発酵槽からではなく、後ろから逆算します。
まず可溶性で取るか封入体で取るかを決め、封入体ルートならリフォールディングの濃度を実測して液量を出します。その液量が設備と日程を決め、そのうえで発酵の目標を置き、最後にエンドトキシンの除去を桁で各工程へ割り振ります。
この順番を崩すと、次の失敗が起きます。
- 発酵槽から決める:発酵槽の大きさを先に決めて、リフォールディングの容器が収まらなくなる失敗です。
- 破砕の回数を増やす:収量だけを見て破砕の回数を増やし、熱とエンドトキシンの増加を見落とす失敗です。
- 封入体の洗浄を省く:洗浄を省いたぶん、後ろの精製が重くなる失敗です。
- エンドトキシンを最後に落とそうとする:規格は1回投与量で決まるため、開発の途中で用量が上がったら、工程の除去能が足りているかを見直します。
後から桁を一つ稼ぐには、工程を足す必要があります。緩衝液や洗浄に使う水から持ち込まれる分も、数えておきます。
7. 明日から、何を確かめられるのか
設備を決める立場ではリフォールディングの容器の容量、品質保証ではエンドトキシンをどの工程で何桁落とすか、委託先を選ぶ立場では何を聞けば工程の実力が分かるかが問題です。社内の工程でも委託先の提案でも、次の点を確かめます。
- 可溶性か封入体か:目的物がどちらで得られるか、誘導の温度などで可溶性に寄せる検討をしたかを見ます。
- リフォールディングの液量:封入体ルートなら、リフォールディングの濃度を実測した値があるか、容器の容量が足りるかを確かめます。
- 発酵の指標:酢酸を測っているか、目標の濃さが下流の除去能と釣り合っているかを見ます。
- 破砕の条件:回数、温度、冷却と、回数を増やしたときの不純物の変化を確かめます。
- 封入体の洗浄:洗浄の条件と、洗浄後のエンドトキシンの値を見ます。
- エンドトキシンの規格:規格の根拠(投与経路と最大投与量)と、各工程への割り振りを確かめます。
- 不純物の測定:宿主細胞タンパク質と残存DNA製造に使った宿主細胞に由来するDNAの不純物です。安全性の観点から、精製後にどれだけ残っているかを測る試験です。詳しく →を、工程ごとに測っているかを見ます。
- 委託先への確認:リフォールディングの最大液量、封入体の取り扱い実績、プラスミドの保持率の管理方法を聞きます。
装置と資材は、卓上型バイオリアクター、高圧ホモジナイザー、封入体関連の試薬、陰イオン交換レジン、TFFシステムの各ページで比べられます。大腸菌の工程の流れは微生物・発酵の工程マップで、宿主の選び方は微生物の宿主・発現系の選び方で読めます。
参考文献
- Record-Time FDA Approval of Human Insulin In 1982: When Genetic Engineering Came of Age(ACSH、2019年10月28日)(1982年10月のFDA承認、大腸菌で作った組換えヒトインスリン)
- 日本薬局方 一般試験法「エンドトキシン試験法」(PMDA)
- USP General Chapter 〈85〉 Bacterial Endotoxins Test製品中のエンドトキシンを検出・定量するバクテリアエンドトキシン試験の総称。詳しく → / 〈1085〉 Guidelines on the Endotoxins Test, United States Pharmacopeia(体重1 kgあたり5 EUの基準、髄腔内は0.2 EU)
- FDA, Pyrogen and Endotoxins Testing: Questions and Answers
- European Pharmacopoeia 2.6.14 Bacterial endotoxins(EDQM)

- 1微生物発酵(大腸菌)の製造工程とは?後ろが長い理由いま読んだ記事
- 2大腸菌・酵母・糸状菌の選び方とは? 収量表で決まらない宿主選定
- 3微生物の株構築とセルバンクとは?選択マーカーと凍結保存の落とし穴
- 4コドン最適化(codon optimization)とは? 大腸菌で発現量が動く理由と、切り分けの順番
- 5分泌シグナルペプチド(signal peptide)とは? 分泌発現で行き先と経路をどう決めるのか
- 6大腸菌のペリプラズム発現とは?可溶性で得る条件と3つの課題
- 7微生物発酵の運転方式とは?回分・流加・連続の違いと選び方
- 8発酵培地とフィード設計とは? 菌体密度を決めるのは、培地より炭素源の供給速度
- 9高密度発酵と酸素供給とは? 菌体密度を上げるほど酸素と除熱が足りなくなる理由
- 10オーバーフロー代謝とは?酸素が足りていれば、酢酸は出ないのか
- 11微生物発酵のスケールアップとは?大きな槽で先に問題になるもの
- 12連続発酵(ケモスタット)とは?しくみと長期運転の落とし穴
次に読む
微生物・発酵/大腸菌この工程を、製造の流れのどこに当たるかで見るこの記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1微生物発酵(大腸菌)の製造工程とは?後ろが長い理由
- 2大腸菌・酵母・糸状菌の選び方とは? 収量表で決まらない宿主選定
- 3微生物の株構築とセルバンクとは?選択マーカーと凍結保存の落とし穴
- 4コドン最適化(codon optimization)とは? 大腸菌で発現量が動く理由と、切り分けの順番
- 5分泌シグナルペプチド(signal peptide)とは? 分泌発現で行き先と経路をどう決めるのか
- 6大腸菌のペリプラズム発現とは?可溶性で得る条件と3つの課題
- 7微生物発酵の運転方式とは?回分・流加・連続の違いと選び方
- 8発酵培地とフィード設計とは? 菌体密度を決めるのは、培地より炭素源の供給速度
- 9高密度発酵と酸素供給とは? 菌体密度を上げるほど酸素と除熱が足りなくなる理由
- 10オーバーフロー代謝とは?酸素が足りていれば、酢酸は出ないのか
- 11微生物発酵のスケールアップとは?大きな槽で先に問題になるもの
- 12連続発酵(ケモスタット)とは?しくみと長期運転の落とし穴
 組換えインスリンの製造とは?大腸菌と酵母で分かれる工程の全体像2026-07-22
 プラスミドDNAの発酵から精製まで:ねじれを守る装置と資材の選び方2026-07-24
 プロインスリンのリフォールディングと酵素変換:反応をどこで止めるか2026-07-22
Proglenth(proglenth.com) https://www.proglenth.com/article/microbial-fermentation-process