バリデーションとは?検査に合格することと何が違うのか
医薬品の製造でいうバリデーションとは、決めたやり方で作業すれば毎回期待どおりの結果が出ることを、前もって決めた基準とデータで示し、文書に残すことです。対象は製造工程だけでなく、洗浄の手順、分析法、設備、コンピュータのシステムにも及びます。
しかし、「規格に合格した結果があるなら、バリデーションも済んでいる」と考えるのは誤りです。合格が示すのはその1回の結果で、バリデーションが示すのは、次の回も同じ結果が出るというやり方そのものの確かさです。
この記事では、5つの対象が何を示すのか、適格性評価とどう違うのか、どの順番で行うのかを説明します。対象ごとの詳しい内容は、それぞれの記事へ案内します。
- 検査に合格すれば、バリデーションになるのか:なりません。合格はその回の結果で、バリデーションはやり方の確かさを示すものです。
- IQ/OQ/PQは、バリデーションと別のものなのか:設備の適格性評価(IQ/OQ/PQ)はその一部ですが、それだけでは工程のバリデーションになりません。
- どの順番で進めるのか:設備と分析法を先に確かめ、その結果を土台にして工程と洗浄を確かめます。
1. バリデーションは、何について「毎回同じ結果が出る」と示すのか
バリデーションの対象は、製造工程・洗浄・分析法・設備・コンピュータ化システムの5つの領域に分かれます。
品質を左右するのは、製品を作る工程だけではありません。前の製品が装置に残れば次の製品を汚染し、測る方法がずれれば合否を誤り、装置やシステムが正しく動かなければ記録も信用できないためです。
- 製造工程(プロセスバリデーション決めた製造工程が、いつも安定して規格に合う製品を作れることを事前に実証し、その後も確認し続ける取り組みです。承認申請や品質保証の土台になります。詳しく →):決めた条件で製造すれば、毎回、規格を満たす製品ができることを示します。
- 洗浄(洗浄バリデーション設備を洗浄した後、前の製品の残留がないことを検証し交叉汚染を管理する活動。詳しく →):決めた手順で洗えば、前の製品や洗浄剤の残りが、許容できる量より少なくなることを示します。
- 分析法(分析法バリデーション試験・分析方法が目的とする測定を正確・精密・再現性よく実施できることを科学的に確認するプロセス。詳しく →):試験の方法が、目的の成分を、判断に足りる正確さと精度で測れることを示します。国際的な指針は ICH Q2(R2)分析法バリデーションのガイドライン。分析手順が妥当性を持つことを確認する枠組みを定める。詳しく → です。
- 設備(適格性評価製造装置やユーティリティが意図どおりに据え付けられ、動き、性能を出せることを文書で裏づける活動。詳しく →):装置が正しく据え付けられ、決めた範囲で動き、実際の使い方で性能を出せることを示します。
- コンピュータ化システム(CSV):記録や制御に使うシステムが、自社の使い方で正しく動き、データを守ることを示します。
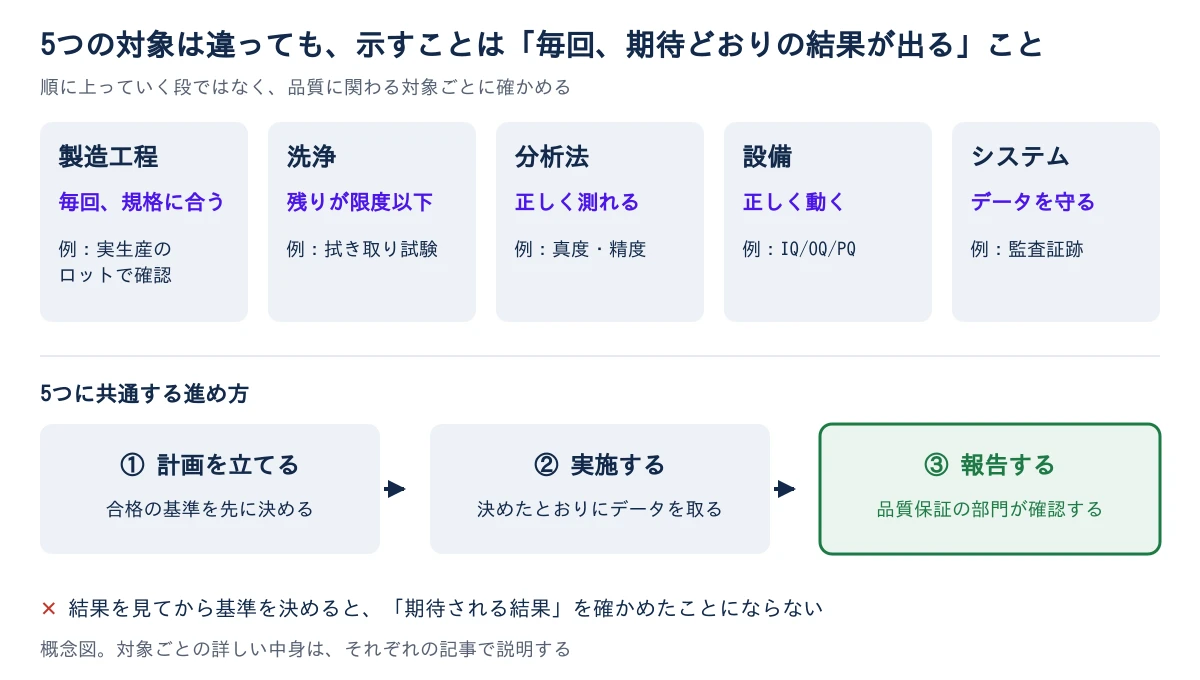
5つに共通するのは、確かめる前に合格の基準を決めておくことです。製造管理と品質管理原料・資材・中間体・製品を規格に照らして試験し、使ってよいか、出荷してよいかの合否を決める仕事です。GMPでは製造部門から独立させます。詳しく →の基準を定めた日本のGMP医薬品を一定の品質で安全に造るために守るべき製造・品質管理の基準(適正製造規範)です。詳しく →省令は、第2条第13項で、バリデーションを、構造設備や手順、工程などが「期待される結果を与えることを検証し、これを文書とすること」と定めています。
原薬のGMPの国際的な指針 ICH Q7原薬(API)製造へのGMP適用を国際調和したICHの指針。出発物質の定義や工程管理、バリデーションなどを示す。詳しく → の用語集も、あらかじめ決めた判定基準に合う結果を一貫して出すことを、高い確度で保証する取り組みとしています。結果を見てから基準を決めたのでは、「期待される結果」を確かめたことにならないためです。
2. 出荷試験に合格したロットがあれば、バリデーションは要らないのか
説明用の仮の数字で考えます。1ロット1万本の注射剤から20本を抜き取って試験し、すべて合格したとします。
この合格が示すのは、抜き取った20本が規格に合っていたことで、残りの9,980本や次のロットまでは保証しません。 試験は製品を壊して行うものが多く、全数は測れないためです。そこで、工程そのものが毎回同じ品質の製品を作れることを、別の根拠で示しておく必要があります。
米国食品医薬品局(FDA)のガイダンス(2011年)も、工程の設計から商業生産までデータを集めて評価し、品質のそろった製品を一貫して作れる科学的な根拠を示すことを、プロセスバリデーションとしています。
では、バリデーションが済めば出荷試験は要らなくなるのでしょうか。そうではありません。バリデーションは「このやり方なら品質がそろう」という前提を示し、出荷試験はその前提がロットごとに崩れていないかを確かめます。工程の確かめ方の詳しい中身はプロセスバリデーションの記事で説明しています。
3. IQ/OQ/PQやベリフィケーションは、バリデーションと何が違うのか
適格性評価(IQ/OQ/PQ)はバリデーションの一部で、ベリフィケーションは、確立された方法が自社で使えるかを確かめる作業です。
ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → Q7 の用語集は、適格性評価を、装置が正しく据え付けられ、正しく動き、期待した結果につながることを証明し文書にすることとしています。そのうえで、適格性評価はバリデーションの一部だが、それだけではプロセスバリデーションにならないと書いています。装置が正しく動いても、原料のばらつきや作業者の操作のような、品質に効くほかの要因までは確かめていないためです。
ICH Q7 の 12.30 は、適格性評価の段として次の4つを挙げています。
- DQ(設計時適格性評価)装置が届く前に、設計や仕様がURSの要求を満たすかを紙の上で確認する適格性評価の段階。詳しく →:施設や装置の設計が、使う目的に合っていることを確かめます。
- IQ(据付時適格性評価)装置が仕様や図面どおりに正しく設置され、必要文書や校正がそろっているかを確認する段階。:据え付けた装置が、承認した設計や使う側の要求に合っていることを確かめます。
- OQ(運転時適格性評価)装置が設計で意図した範囲で正しく動くか、制御やアラームなどを製品を使わず確認する段階。:装置が、想定する運転の範囲の全体で意図どおりに動くことを確かめます。
- PQ(性能適格性評価):つないだ装置と付帯設備が、承認した工程の方法のもとで、再現よく動くことを確かめます。
ベリフィケーションは、試験法で区別が問われます。ICH Q7 の 12.80 は、薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく →に収載された方法はバリデーションを要しないとする一方で、実際の使用条件で適していることは確かめて文書にすべきとしています。つまり、薬局方に載っている試験法でも、自社の製品と試験室で正しく測れることは確かめます。段ごとの中身はIQ/OQ/PQの記事、試験法での使い分けはベリフィケーションの記事で説明しています。
4. どの順番で確かめれば、前の結果を土台にできるのか
設備・システムと分析法を先に確かめ、その結果を土台にして工程と洗浄を確かめます。工程の結果は、装置で作り、分析法で測った値です。装置が設計どおりに動かず、測る方法がずれていれば、工程で得た値も信用できません。
ICH Q7 は、この順番をいくつかの条項で示しています。12.30 は工程のバリデーションの前に重要な装置の適格性評価を終えるべきとし、12.82 は分析法のバリデーションの前に分析機器の適格性評価を考えるべきとしています。洗浄についても 12.74 で、残留物を検出できる感度を持つ、バリデーションされた分析法を使うべきとしています。
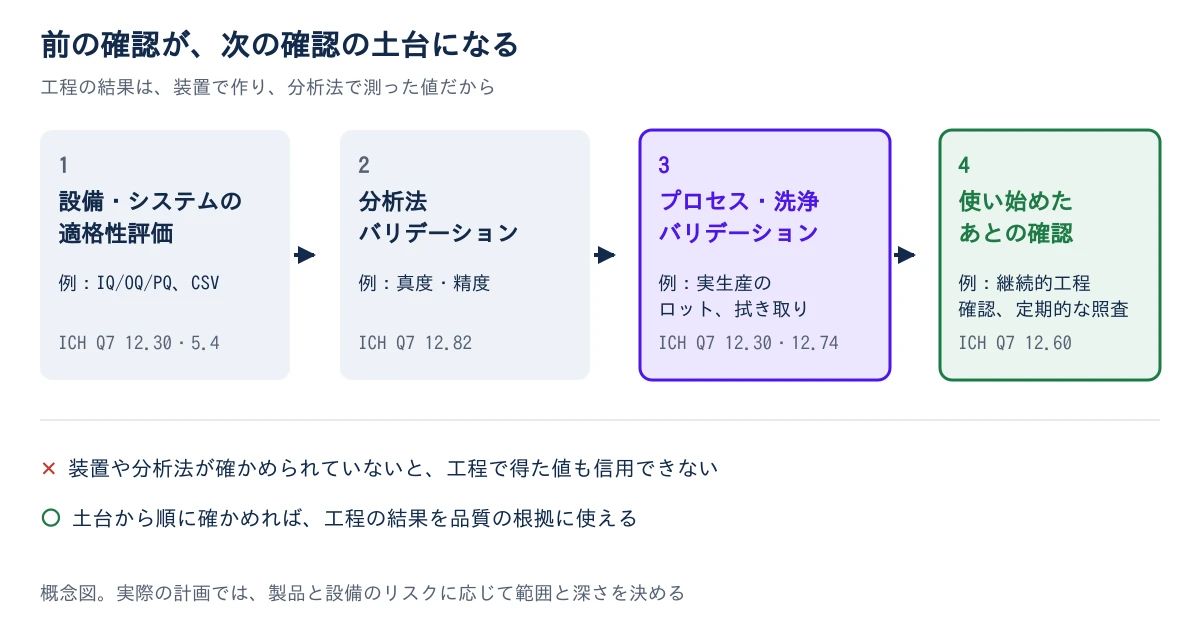
コンピュータ化システムは、設備と同じ土台の側に入ります。ICH Q7 の 5.40 は、GMPに関わるシステムはバリデーションすべきとし、5.41 で、ハードウェアとソフトウェアが作業に適していることをIQとOQで示すべきとしています。
確かめ終えたら、それで終わりではありません。12.60 は、システムと工程を定期的に評価すべきとし、大きな変更が無く、照査で規格に合う製品を作り続けていれば、通常は再バリデーションを要しないとしています。商業生産に入ってからの確かめ方は、継続的工程確認(CPV)の記事で説明しています。
5. 新しい製品や変更のときは、どこまで確かめ直すのか
新たに製造を始めるときと、品質に大きく影響する変更があるときに行い、どこまで深く確かめるかはリスクで決めます。
GMP省令の第13条は、製造業者等に、次の場合にバリデーションを行わせることを求めています。
- 新たに製造を始めるとき:その製造所で新たに医薬品の製造を開始する場合です。
- 大きな変更があるとき:製造手順等について、製品の品質に大きな影響を及ぼす変更がある場合です。
- その他に必要なとき:製造管理と品質管理を適切に行うために必要と認められる場合です。
同じ条は、計画と結果を品質保証の部門に文書で報告させることも求めています。変更がどのバリデーションに影響するかは、第14条の変更の管理の中で評価します。
確かめる深さは、どの対象でも同じではありません。ICH Q7 の 5.40 は、システムのバリデーションの深さと範囲は、用途の多様さ、複雑さ、重要度で決まるとしています。洗浄についても 12.70 で、持ち越しのリスクが最も大きい場面に向けるべきとし、後の精製で残留物が除かれる初期の工程では不要な場合もあるとしています。
では、どの対象も同じ深さで確かめるのは誤りなのでしょうか。誤りではありませんが、品質への影響が小さい所に時間を使うと、影響の大きい所の確認が薄くなりかねません。影響の大きさの見積もり方は、品質リスクマネジメント(ICH Q9)の記事で説明しています。
6. 自分の担当では、まず何を一覧にして確かめるのか
最初に、担当する工程の設備・分析法・システム・洗浄手順を書き出し、それぞれの根拠の文書があるかを確かめます。
バリデーションの不足は、個々の試験の失敗より、対象の見落としから起きやすいものです。ICH Q7 の 12.10 も、工程・洗浄・分析法・コンピュータ化システムなどのバリデーションについて、全体の方針と担当者を文書にすべきとしています。始める前に、次の3つを確かめます。
- 対象を書き出したか:設備、分析法、記録を扱うシステム、洗浄手順を一覧にし、どれを確かめる対象にするかを決めます。
- 土台がそろっているか:工程のバリデーションの前に、設備の適格性評価と分析法のバリデーションが終わっているかを確かめます。
- 変更のたびに見直しているか:設備の更新や分析法の改訂のとき、どのバリデーションに影響するかを変更管理工程・設備・手順などの変更を評価・承認し、品質への影響とともに記録する仕組み。詳しく →の中で評価します。
一覧を作り、確かめた記録の無い対象や、変更のあとに見直していない対象から、対象ごとの記事で中身を確認していきます。 洗浄なら洗浄バリデーションの記事、システムならコンピュータ化システムバリデーション(CSV)の記事が次の行き先です。紹介したのは一つの進め方で、どこから手を付けるかは製品と製造所の条件によって変わります。
参考文献
- 厚生労働省, 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(平成16年厚生労働省令第179号)(e-Gov 法令検索。第2条第13項のバリデーションの定義、第13条のバリデーション、第14条の変更の管理)
- ICH, Q7 Good Manufacturing Practice Guide for Active Pharmaceutical Ingredients(2000年。5.40〜5.41 コンピュータ化システム、12.10 バリデーションの方針、12.30 適格性評価、12.60 定期的な照査、12.70〜12.74 洗浄バリデーション、12.80〜12.82 分析法のバリデーション、用語集)
- FDA, Process Validation: General Principles and Practices, Guidance for Industry(2011年1月。プロセスバリデーションの定義と3つのステージ)
- ICH, Q2(R2) Validation of Analytical Procedures(2023年。分析法のバリデーションの目的は、分析法が使う目的に適していることを示すこと)
次に読む


この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/validation-overview