ICH S6(R1)とは?抗体の毒性試験はなぜ動物選びから始まるか
ICH S6(R1)バイオ医薬品の非臨床安全性評価の考え方を示すICHガイドライン。種選択などの枠組みを定める。詳しく →は、抗体医薬などのバイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →について、人に投与する前の動物の安全性試験をどう組むかを示した国際的なガイドラインです。非臨床の試験を計画する研究員と安全性の担当者が、毒性試験に使う動物と試験の中身を決めるときに、最初に開く文書です。
ただし、低分子のような決まった試験の組み合わせは書かれていません。抗体は狙った標的にしか結合しないため、試す動物を選び損ねると、試験をいくら重ねても人の安全は読めません。
この記事では、ICH S6バイオ医薬品の非臨床安全性評価の考え方を定めた国際ガイドライン。標的が動物種間で保存されているかを重視する。詳しく →(R1)が何を決めているのか、なぜ動物選びから始まるのか、薬が効く動物の確かめ方、毒性が出なかった結果の読み方、低分子と変わる試験、米国で進むサルの試験の見直し、最初に確かめることを順に説明します。
- ICH S6(R1)とは:バイオ医薬品の非臨床安全性試験を、分子ごとに組み立てる考え方を示すガイドラインです。
- なぜ動物選びから始まるのか:抗体は標的を持つ動物でしか作用が出ず、作用が出ない動物の結果からは人の安全を読めないからです。
- 薬が効く動物は、何で確かめるのか:標的の配列、結合の強さ、細胞での働き、組織での結合の分布を人と比べます。
1. ICH S6(R1)は、何を決めているガイドラインか
ICH S6(R1)は、抗体や組換えタンパク質遺伝子組換えで微生物や細胞に作らせた目的タンパク質。宿主により折りたたみやコスト、糖鎖が異なる。詳しく →などのバイオ医薬品について、人に投与する前の動物の安全性試験をどう組むかを示した、日米欧の規制当局と業界による国際的なガイドラインです。 本体は1997年にまとまり、2011年の追補を含む版(R1)が現行です。
低分子の試験の組み方は、別のガイドライン ICH M3(R2)臨床試験を支える非臨床安全性試験の実施時期や内容の全体像を示すICHガイドライン。詳しく → が、決まった試験の組み合わせとして示しています。S6(R1)はそれと違い、分子の性質に合わせて試験を組み立てる考え方を示しています。
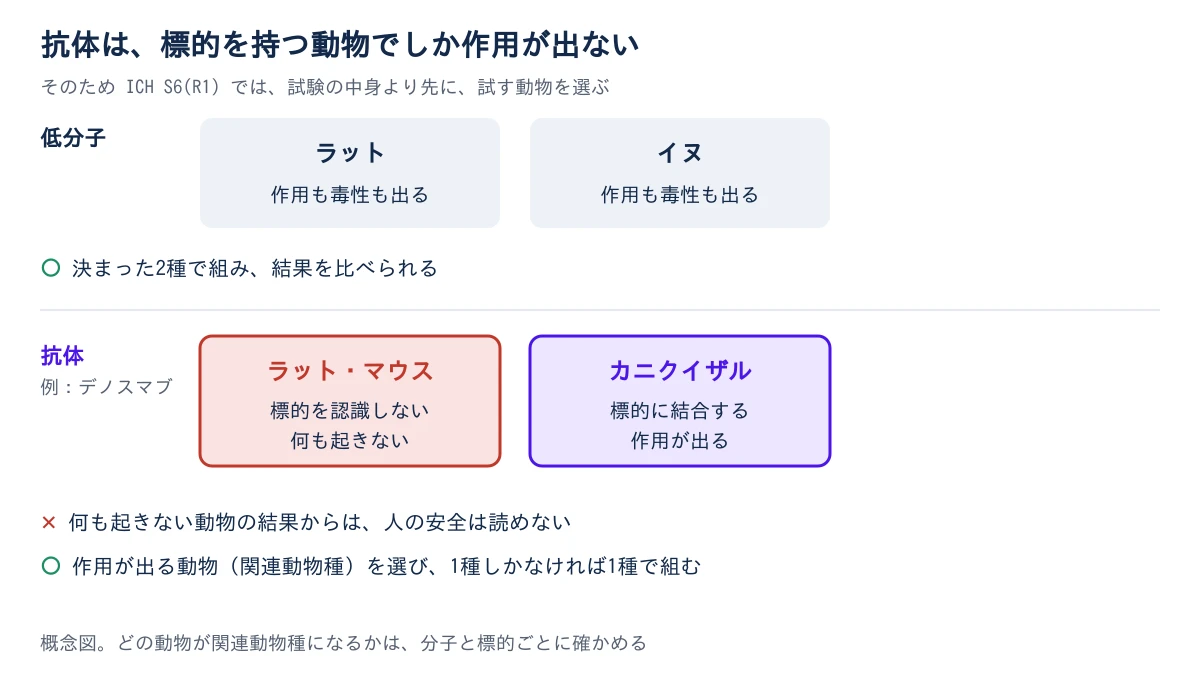
組み立てるときの出発点は、試験の中身ではなく、どの動物で試すかです。この順番の理由が、抗体と低分子の違いそのものです。
2. なぜ抗体の毒性試験は、ラットとイヌの2種で組めないのか
抗体は狙った標的にだけ強く結合するため、標的の形が人と違う動物では作用が出ず、その動物で何も起きなくても人の安全は読めないからです。低分子はいろいろなタンパク質にゆるく作用するので、どの動物でも、狙っていない臓器にまで毒性が出ます。一方の抗体では、毒性の多くは標的への作用が出すぎた先に現れます。作用が出ない動物では、毒性も出ません。
骨粗しょう症などに使うデノスマブが、その例です。ラットやマウスの標的タンパク質(RANKL)を認識しないため、安全性の動物データは主にカニクイザルで取られました。FDA(米国食品医薬品局)も、ほとんどの抗体は動物の中ではサルでしか薬理作用を示さないと説明しています。
ラットとイヌを使うという低分子の前提は、抗体には持ち込めません。先に、その抗体が作用する動物を探します。
3. 薬が効く動物(関連動物種)は、何で確かめるのか
標的のアミノ酸の配列、動物の標的への結合の強さ、動物の細胞での働き、組織での結合の分布を、人と同じ条件で比べて確かめます。 この条件を満たし、人と同じように薬理作用が出る動物を、関連動物種と呼びます。
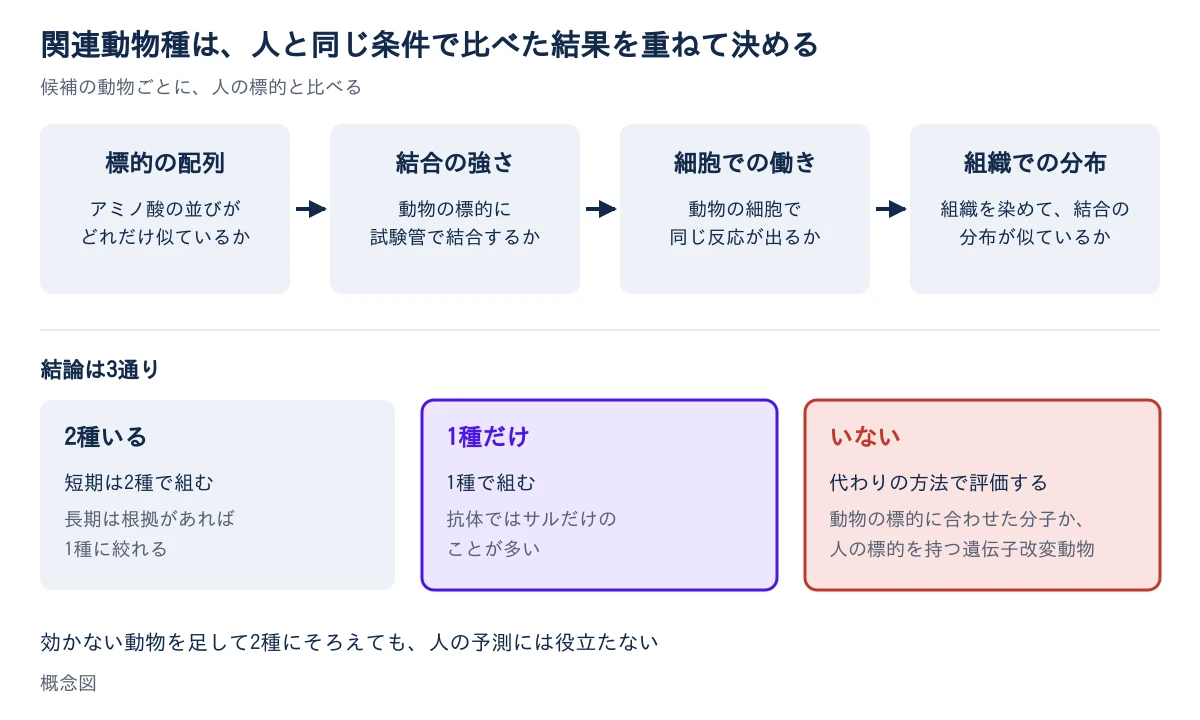
組織での分布は、開発中の抗体で人と動物の組織を同じ条件で染める組織交差反応性試験で比べます。結論は、関連動物種が2種いるか、1種だけか、いないかの3通りです。
S6(R1)は、適切な動物が1種しかいなければ1種でよいとしています。2種が関連する場合も、長期の試験は根拠を示せば1種に絞れます。どの動物にも薬理作用が出ないときは、動物の標的に合わせて作り替えた分子(サロゲート)か、人の標的を持たせた遺伝子改変動物で代わりにします。
2種そろえること自体は目的ではありません。効かない動物を足しても、人の予測には役立ちません。
結合しても、人の代わりになるとは限らない
配列が似ていて結合もしても、効く細胞の性質が違えば、人で起きる反応は動物で見えません。2006年、開発中の抗体(TGN1412初回ヒト投与でサイトカイン放出の重篤な反応を起こした抗CD28抗体で、MABEL普及の契機。詳しく →)の第I相試験では、カニクイザルで有害な所見がなかった量の500分の1で始めたのに、6人の志願者全員が重い全身の炎症反応に陥りました。
原因として、人では免疫の細胞の一部(エフェクターメモリーT細胞)が標的の受容体(CD28)を持つのに対して、カニクイザルのその細胞は持たないという種差が報告されています。この事故のあと、強く効く抗体の初回投与量は、作用が出始める最小の量(MABEL薬の作用がごくわずかに出始めると見込む用量で、抗体など高リスク薬の初回量設計に使う。詳しく →)からも見積もるようになりました(初回投与量とMABEL)。
このように、関連動物種は「結合するか」だけでなく、「細胞で同じ反応が出るか」まで確かめて決めます。
4. 動物で毒性が出なかった結果は、何と一緒に読むのか
血中の薬の濃度(曝露)と、薬に対してできる抗薬物抗体(ADA)投与した薬に対して患者の体内でできる抗体。効果や安全性に影響しうるため監視される。があったかと一緒に読みます。 薬が体に届いていなければ、毒性が出ないのは当然だからです。
バイオ医薬品は人のタンパク質をもとに作ることが多く、動物にとっては異物です。繰り返し投与すると、動物の体が薬に対する抗体を作ります。この抗体が薬に結合して作用を打ち消すと、血中の薬の濃度が下がり、毒性も出にくくなります。
そのため、毒性が出なかったのが本当に安全だからか、薬が届いていなかっただけなのかを、毒性試験で血中濃度を測るトキシコキネティクス(TK)と、ADAの結果で見分けます(TKの記事)。薬とADAの塊が炎症を起こし、別の毒性を招くこともあります。
ただし、動物でADAができやすいことは、人で免疫原性薬そのものが患者の免疫応答を誘発しやすい性質。凝集体や不純物、投与経路、患者背景などが要因になる。詳しく →が問題になることを意味しません。動物のADA投与した抗体医薬を異物とみなして患者の免疫系が作る抗体。薬の効果低下や安全性の問題を招く。詳しく →は人の免疫原性を予測しないため、人での見積もりは免疫原性の記事で扱う別の方法で行います。
だから毒性試験の計画には、曝露とADAを同じ動物で測る段取りを最初から入れておきます。
5. 低分子の試験メニューから、何が変わるのか
遺伝毒性とがん原性の定番の試験はふつう行わず、安全性薬理は反復投与毒性の中で見て、生殖発生毒性薬が受胎・胚胎児の発生・出生後の発育など次世代に及ぼす影響を調べる非臨床安全性試験。詳しく →はサルの出生前後の試験で見ることが多くなります。
| 項目 | 低分子 | 抗体などのバイオ医薬品 |
|---|---|---|
| 動物種 | げっ歯類と非げっ歯類の2種 | 薬理作用が出る関連動物種標的があり抗体がヒトと同様に結合する、毒性試験に適した動物種。TCRが選択の手がかりになる。詳しく →。サル1種のことも |
| 遺伝毒性化合物が遺伝子や染色体を傷つける性質。点突然変異や染色体損傷を含み、複数の試験で分担して調べる。詳しく → | 標準の試験の組み合わせ | 通常は行わない |
| がん原性 | げっ歯類の2年試験 | 通常は行わず、標的の生物学で評価 |
| 安全性薬理心血管・中枢神経・呼吸への急な影響を、臓器毒性とは別枠で見る評価(コア・バッテリー)。詳しく → | 心血管・中枢神経脳と脊髄のことで、安全性薬理では意識・運動・体温などへの急な影響を評価する対象。詳しく →・呼吸を別に試験 | 反復投与毒性の中で観察 |
| 生殖発生毒性 | ラットとウサギ | サルの出生前後発生試験(ePPND霊長類で母動物に投与し、生まれた子を出生後に評価する拡張型のPPND。古典的EFDが組みにくい場合に採る。) |
| 初回投与量 | 動物の無毒性量(NOAEL無毒性量。毒性試験で有害な影響が認められなかった最大の用量。PDE算出の出発点になる。詳しく →)から | 作用が出始める量(MABEL)も使う |
理由は、分子の大きさと結合の仕方にあります。抗体やタンパク質は体内で最後にアミノ酸まで分解され、細胞の核に入ってDNAを直接傷つけることは考えにくいため、遺伝毒性の標準の試験は対象が合いません。
心臓のイオンの通り道を直接ふさぐ心配も小さいため、安全性薬理は反復投与毒性の観察に組み込めます。期間は、慢性的に使う薬でも6か月までで足りることが多いとされています。
生殖発生毒性をサルの出生前後の試験で見るのは、抗体が胎盤の受け渡しの仕組み(FcRn)で胎児に移り、その量が妊娠後期に大きくなるためです。妊娠後期から出生後まで追える試験が実態に合います。
6. 米国の草案で、サルの長期試験はどう変わるのか
FDAは2025年12月の草案で、単一の標的に結合する抗体について、根拠があれば、サルなど非げっ歯類での3か月を超える試験を通常は求めないとしました。 場合によっては、サルでの一般毒性試験が要らないか、短期だけでよいことも示しています。
背景としてFDAは、抗体医薬の1つの開発で100頭を超えるサルを使うことが多く、1頭あたり約5万ドルかかることを挙げています。同年4月には、動物試験を減らす計画の最初の対象に抗体医薬を選んでいました。
この案には範囲があります。二重特異性などの多重特異性抗体、抗体薬物複合体(ADC)抗体に細胞傷害性の薬物(ペイロード)を結合させた医薬。標的へ薬物を運んで作用させる。、抗体を改変した分子は含まれません。FDAの腫瘍の部門が審査する開発も対象外です。腫瘍の領域には、2026年5月に別の草案が出ています。
また、この案は米国の草案で、意見募集は2026年2月に締め切られました。ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → S6(R1)は現行のままで、国際的な基準は変わっていません。
つまり、サルの長期試験を計画から外す前に、自分の分子がこの案の範囲に入るか、確定版が出ているかを確かめ、当局との相談で扱いを決める必要があります。
7. 候補を1つに絞る前に、動物の標的への結合から確かめる
関連動物種がいないと分かるのが候補を決めたあとだと、代わりの分子や遺伝子改変動物を作るところから始めることになるため、次の順に、候補を絞る前から確かめます。
- 標的の配列:人と候補の動物(マウス・ラット・カニクイザルなど)で、標的のアミノ酸の並びがどれだけ似ているかを比べます。
- 動物の標的への結合:動物の標的への結合の強さを、人の標的と同じ条件で測り、差を倍率で示します。
- 動物の細胞での働き:動物の細胞で、人と同じ反応が出るかを確かめます。
- 組織での結合の分布:人と動物の組織を同じ条件で染めた組織交差反応性抗体が想定外の正常組織に結合しないかを網羅的に調べる評価。詳しく →試験で、結合する組織が似ているかを比べます。
- 関連動物種の数と根拠:2種か1種か、いないかを決め、1種なら1種で組む根拠を計画に書きます。
- 曝露と抗薬物抗体(ADA):毒性試験で、血中の薬の濃度と抗薬物抗体を同じ動物で測る計画にします。
- 初回投与量:動物の無毒性量(NOAEL)から出した量と、作用が出始める最小の量(MABEL)の両方を出し、標的が免疫の細胞に作用する分子かを確かめます。
- 米国の草案の範囲:サルの長期試験を入れる前に、分子がFDAの草案の範囲に入るかと、確定版の有無を確かめます。
遺伝毒性とがん原性の定番を省くときも、省く理由を標的の生物学から説明できるようにしておきます。
受託先の候補は毒性病理・安全性薬理の製品ガイドで探せます。試験ごとの計画の立て方はバイオ医薬品の非臨床安全性試験に、動物を減らす流れ全体は動物実験代替(NAMs)にあります。抗体薬物複合体標的を選ぶ抗体に、細胞傷害性の薬物(ペイロード)をリンカーでつないだ分子。詳しく →(ADC)は別の枠組みで評価します(ADCの非臨床安全性)。
参考文献
- ICH S6(R1), Preclinical Safety Evaluation of Biotechnology-Derived Pharmaceuticals(本体 Step 4:1997年7月、追補 Step 4:2011年6月。EMAのページがR1を現行版として掲載)
- ICH M3(R2), Nonclinical Safety Studies for the Conduct of Human Clinical Trials and Marketing Authorization for Pharmaceuticals(低分子の試験パッケージ)
- ICH S5(R3)生殖発生毒性の評価法を国際調和で示すICHガイドライン。生殖過程を時間軸で区切る枠組み。詳しく →, Detection of Reproductive and Developmental Toxicity for Human Pharmaceuticals(ICH 安全性ガイドライン一覧)
- FDA, Monoclonal Antibodies: Streamlined Nonclinical Safety Studies(ガイダンス草案、2025年12月2日公表)
- FDA, FDA Announces Plan to Phase Out Animal Testing Requirement for Monoclonal Antibodies and Other Drugs(2025年4月)
- FDA, プレスリリース:モノクローナル抗体のサル試験を減らすガイダンス草案(2025年12月。サル100頭超、1頭あたり約5万ドルの記述)
- FDA, Oncology Pharmaceuticals: Streamlined Nonclinical Safety Studies for Biologics and Conjugated Products(腫瘍領域のガイダンス草案、2026年5月)
- Suntharalingam G, et al. Cytokine storm in a phase 1 trial of the anti-CD28 monoclonal antibody TGN1412. N Engl J Med. 2006;355(10):1018-1028.(投与量、サルでの50 mg/kg、被験者の経過)
- Eastwood D, et al. Monoclonal antibody TGN1412 trial failure explained by species differences in CD28 expression on CD4+ effector memory T-cells. Br J Pharmacol. 2010;161(3):512-526.(種差の原因)
- EMA, Prolia (denosumab) European Public Assessment Report(デノスマブがげっ歯類のRANKLを認識しないことと、非臨床試験でのカニクイザルの位置づけ)

- 1非臨床の毒性試験・安全性薬理とは?人に投与する前に何をそろえるのか
- 2安全性薬理のコアバッテリーとは?毒性試験と別に何を測るのか
- 3遺伝毒性試験の標準的な組み合わせとは?なぜAmes試験だけでは足りないのか
- 4Ames試験とは?陰性の結果は、何を確かめれば信じてよいのか
- 5hERG安全域とは?30倍を超えれば安心と言えない理由
- 6トキシコキネティクス(TK)とは?毒性試験で用量だけでは足りない理由
- 7NOAELからMRSDへ:初回投与量はなぜ数十分の1に下がるのか
- 8MABEL(最小予測生物学的作用量)とは? 初回投与量をNOAELだけで決めない理由
- 9ICH S6(R1)とは?抗体の毒性試験はなぜ動物選びから始まるかいま読んだ記事
- 10バイオ医薬品の非臨床安全性試験とは?動物試験の前に何を決めるのか
- 11ICH S9とは?抗がん剤の非臨床試験は、なぜ少なくてよいのか
次に読む
この記事から広げる
この記事に関連する工程
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1非臨床の毒性試験・安全性薬理とは?人に投与する前に何をそろえるのか
- 2安全性薬理のコアバッテリーとは?毒性試験と別に何を測るのか
- 3遺伝毒性試験の標準的な組み合わせとは?なぜAmes試験だけでは足りないのか
- 4Ames試験とは?陰性の結果は、何を確かめれば信じてよいのか
- 5hERG安全域とは?30倍を超えれば安心と言えない理由
- 6トキシコキネティクス(TK)とは?毒性試験で用量だけでは足りない理由
- 7NOAELからMRSDへ:初回投与量はなぜ数十分の1に下がるのか
- 8MABEL(最小予測生物学的作用量)とは? 初回投与量をNOAELだけで決めない理由
- 9ICH S6(R1)とは?抗体の毒性試験はなぜ動物選びから始まるか
- 10バイオ医薬品の非臨床安全性試験とは?動物試験の前に何を決めるのか
- 11ICH S9とは?抗がん剤の非臨床試験は、なぜ少なくてよいのか
 組織交差反応性試験(TCR)とは?想定外の染まりをどう読むのか2026-07-04
 DACの臨床開発はどこまで進んだのか? 2つの中止事例から読み解く「GSPT1分解剤」の現在地と判断基準2026-10-26
 ADCのペイロードとは?薬物の活性が高いほど、有効なのか2026-10-20
Proglenth(proglenth.com) https://www.proglenth.com/article/ich-s6-biotech-nonclinical