無菌性保証水準(SAL)とは? 100万分の1は、無菌試験ではなく滅菌工程の検証で示す
無菌性保証水準(SAL、Sterility Assurance Level)は、滅菌したあとに製品1個(1本の容器など)に生きた微生物が残る確率です。最終滅菌容器に充填・密封した後に製品ごと滅菌する方法。熱に弱い抗体では行えず無菌操作が必要になる。詳しく →する製品では100万分の1以下(10⁻⁶と書きます)が目標とされます。この数字は無菌試験製品や細胞に細菌・真菌の汚染がないかを確認する試験。薬局方に準拠して行う。詳しく →ではなく、滅菌工程の設計と検証から決まります。
ただし、抗体医薬のように熱に不安定な薬は最終滅菌ができず、同じ形でこの数字を示せません。滅菌済みの資材に書かれた「SAL滅菌品で、製品1個あたりに微生物が生き残る確率を表す指標。最終滅菌品は10⁻⁶を目安とする。詳しく → 10⁻⁶」も、滅菌の方法と線量、照射後の評価までたどらないと裏づけになりません。
この記事では、SALの根拠となる2つの滅菌の考え方、無菌操作法最終容器に詰めた後に加熱滅菌しない無菌製造の方式。工程で汚染を持ち込まない設計に依存する。詳しく →と培地充填製品液の代わりに培地を充填ラインに流し、実工程を模擬して無菌操作に汚染が入らないことを実証する試験。詳しく →、滅菌済み資材の仕様書で確かめる点、検証時の前提が崩れる典型例を順に説明します。
- SALは、無菌試験で確かめた値なのか:違う。滅菌工程の設計と検証から導く値。
- 抗体医薬では、無菌性を何で示すのか:無菌操作法の管理が機能し続けていることを、培地充填とモニタリングで示す。
- 資材の仕様書の「SAL」は、それだけで裏づけになるのか:ならない。滅菌の方法、線量、照射後の評価までたどる。
1. 無菌性保証水準(SAL)の根拠は、無菌試験でなければ何なのか?
滅菌による微生物の減り方の規則性と、それを実機で示すバリデーションです。無菌試験では、この水準を確かめられないからです。
100万分の1の汚染を試験で見つけるには、100万本単位の容器を開けて調べるような試験が必要です。ところが実際の無菌試験は、数万本のロットでも試験に回す容器は20本ほどです。
1,000本に1本が汚染されていたとしても、20本の試験で見つかる確率は2%ほどしかありません(無菌試験と迅速微生物試験)。100万分の1は、試験で扱える本数をはるかに超えた水準です。
そこで根拠にするのが、滅菌による微生物の減り方の規則性です。同じ条件で同じ時間処理すれば、生き残る微生物の数は毎回同じ割合で減ります。だから工程そのものに十分な殺菌力があることを、バリデーションで先に示せます。
熱の届きにくい場所に、耐熱性の高い芽胞を付けたバイオロジカルインジケーター(BI)を置き、実機で死滅するかを確かめるのが基本です(蒸気滅菌の条件の組み立ては蒸気滅菌のF₀とサイクル設計で解説しています)。
最終滅菌の考え方は、大きく2つに分かれます。
| オーバーキル法 | バイオバーデン法 | |
|---|---|---|
| 条件の決め方 | 製品にどんな菌がどれだけいても十分なように、BIを12桁減らせる条件で処理する | 実際に測った菌数と耐熱性を根拠に、必要な処理を決める |
| 長所と代償 | 余裕を大きく取るので考え方は単純だが、製品への熱負荷も大きくなる | 製品への熱負荷を抑えられる代わりに、バイオバーデン(滅菌前の菌数)を日常的に測り続けることが前提。想定より菌が多ければ、同じ条件でも保証は成り立たない |
2. 無菌操作法:最終滅菌できない抗体医薬では、SALの代わりに何で無菌性を示すのか?
無菌操作外部から微生物を入れずに工程を進める操作。最終滅菌できない細胞治療では全工程で無菌性を維持する。詳しく →法では、SALの代わりに、人と環境の管理が機能し続けていることを培地細胞を体外で生存・増殖させるために必要な栄養・エネルギー源・成長因子などを含む液体または固体の環境基盤。詳しく →充填とモニタリングで示します。
抗体医薬をはじめ、多くのバイオ医薬品抗体や組換えタンパク質など、生きた細胞や微生物に作らせる医薬品の総称です。細胞治療・遺伝子治療の製品を含めて呼ぶこともあります。化学合成で作る核酸医薬やペプチドは、ふつう含めません。詳しく →は熱にも放射線にも耐えません。容器に充填したあとで滅菌する工程を置けない。そこで、滅菌済みの部品を無菌の環境で組み立てる無菌操作法(aseptic processing)を取ります。
| 最終滅菌 | 無菌操作法 | |
|---|---|---|
| 無菌にする方法 | 容器に封入したあとで滅菌する | 滅菌済みの要素を無菌環境で組み立てる |
| SALの示し方 | 検証した工程から導く | 同じ形では示せない |
| 無菌性の根拠 | 滅菌条件の検証と毎回の記録 | ろ過、隔離、人の介入の少なさ、培地充填 |
| 崩れやすい場所 | 熱が届かない場所、想定を超える菌数 | 人の動き、環境、フィルターの破損 |
| 主な対象製品 | 熱に耐える輸液など | 抗体医薬、細胞治療生きた細胞そのものを有効成分とする医薬。CAR-Tなどが代表。詳しく →など |
無菌操作法には、最後に滅菌する工程がありません。そこで、次の管理を積み上げて無菌性を保ちます。
- 除菌ろ過細菌を止めることを実証したフィルターに液を通し、無菌のろ液を得る工程です。除菌ろ過・ろ過滅菌とも呼び、菌の数を下げるだけのバイオバーデン低減ろ過とは区別します。0.22µm前後の膜が広く使われます。詳しく →:0.22 µmのフィルターで菌を除き、完全性試験でフィルターの完全性を確かめる。
- 容器・栓の事前の滅菌
- 作業空間の隔離:アイソレーターやRABSを使う。
- 人の介入を減らす工夫
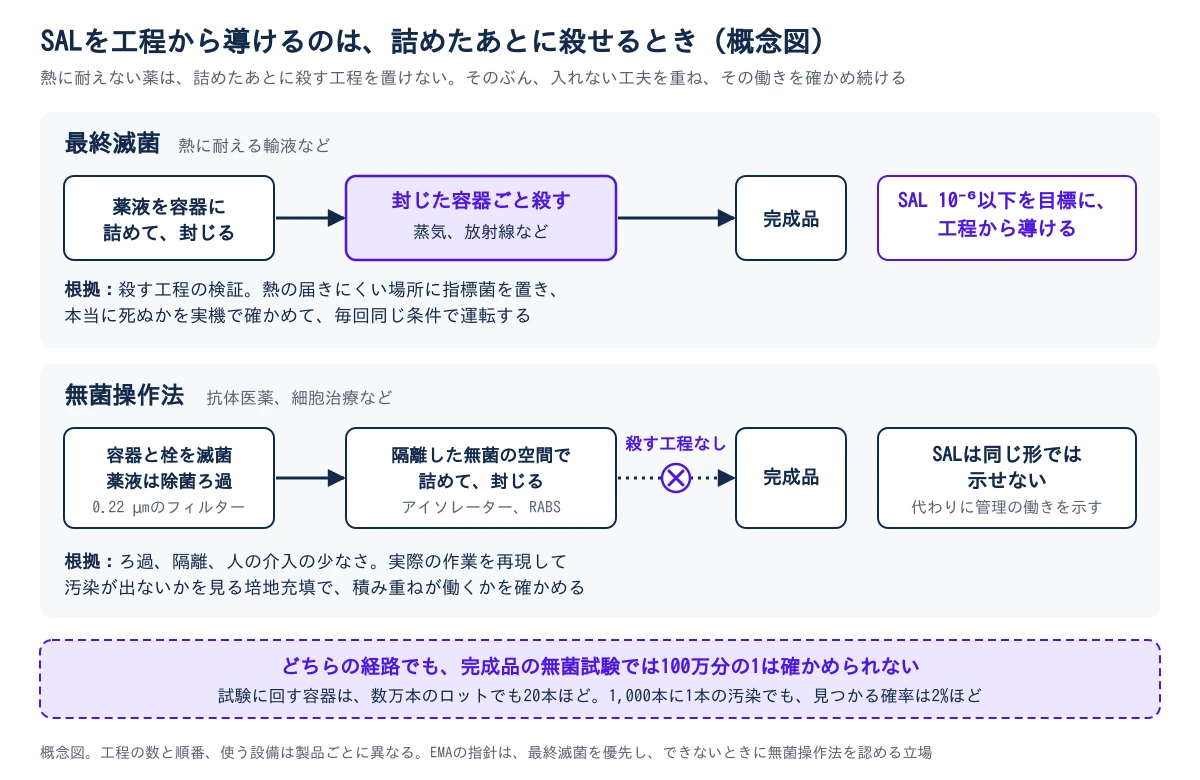
これらの管理が実際に機能しているかは、培地充填(メディアフィル無菌操作の妥当性を、製品の代わりに培地を流して微生物混入がないか確認するシミュレーション。詳しく →)で確かめます。製品の代わりに培養液を詰め、実際の作業を再現して、汚染した容器が出ないかを見る試験です。
2022年に改訂されたEU GMP Annex 1無菌医薬品の製造に関するEU GMPの付属書。汚染管理戦略などを求める無菌製造の基準。詳しく →は、目標を「菌が増殖した容器がゼロ」とし、1本でも増殖すれば不合格として調査することを求めています。調査と対策のあとは、通常、培地充填を3回続けて合格させ、管理が回復したことを示します。詳しくは環境モニタリングと培地充填にあります。
ただし、熱に不安定だから無菌操作法を選ぶ、という理由だけでは済みません。EMAの滅菌ガイドラインは、薬局方国または地域の公的機関が定める医薬品の規格・試験法・品質基準を収載した公定書。詳しく →の基準条件による最終滅菌を優先し、除菌ろ過や無菌操作法はそれができないときの代わりとして認める立場です。
最終滅菌を選べない理由は、製剤を設計する段階から整理しておく必要があります。
3. 重要:滅菌済み資材の仕様書の「SAL 10⁻⁶」は、それだけで裏づけになるのか?
仕様書の「SAL 10⁻⁶」の記載は、確認の出発点です。どの方法で、どの線量で、照射後の資材をどう評価したかまでたどってはじめて、裏づけと言えます。
シングルユース使い捨ての樹脂製バッグや容器を用いる製造方式です。洗浄・滅菌の手間を減らせる一方、ステンレス設備と比べて特徴が異なり、目的に応じて選び分けます。詳しく →のバッグ、チューブアッセンブリー、フィルターは、ガンマ線などで滅菌済みの状態で届き、仕様書には「SAL 10⁻⁶」と書かれています。確かめたい点は、4つです。
- 滅菌の方法と検証の規格:どの方法で滅菌し、どの規格にもとづいて検証したか。放射線なら、線量を決める方法を定めた国際規格のISO 11137が使われます。線量は資材ごとに決まり、25 kGy(キログレイ、放射線の吸収線量の単位)が一つの目安として挙げられています。ただし、大きなアッセンブリーのようにバイオバーデンが多い資材では、より高い線量が要ることがあります。
- 放射線が資材に与える影響:樹脂は照射で物性が変わったり、溶出物(leachables)が増えたりすることがあります。照射後の状態で評価された資料かどうかを確認します(シングルユースの溶出物)。
- 有効期間医薬品が規定の品質を保てると保証される期間。安定性データの経時変化から設定する。詳しく →と包装:滅菌済みなのは、包装が破れていない間だけです。保管中や輸送中に包装が破損した資材は使わず、期限の表示を確かめます。
- メーカーの資料と自社の責任の区別:メーカーが滅菌のバリデーションを済ませていることと、それを組み込んだ自社の製造工程が適格であることは別です。
滅菌済みであることと、エンドトキシングラム陰性菌の外膜由来の発熱性物質(LPS)で、注射剤では厳しく管理し、LAL試験などで測定します。詳しく →が少ないことも別です。
- 滅菌(何を除くか):生きた菌を死滅させる。死んだ菌の成分は残る。
- エンドトキシン(何が残るか):グラム陰性菌外膜をもつ細菌の分類。大腸菌が代表で、比較的壊しやすく外膜にエンドトキシンをもつ。詳しく →の外膜に由来し、熱や滅菌で不活化されにくい発熱性物質体内に入ると発熱反応を起こす物質。パイロジェンとも呼び、エンドトキシンが代表格。詳しく →。
SALを満たしていても、エンドトキシンの規格は別に確かめます。
4. 滅菌バリデーションの前提は、どこで崩れるのか?
滅菌前の菌数、積載パターン、蒸気の届き方の3か所です。前提が変わったことに気づかなければ、根拠のないSALの数字だけが残ります。
最終滅菌の保証は、検証時の前提の上に成り立っています。
| 前提 | 崩れ方 |
|---|---|
| 滅菌前の菌数(バイオバーデン) | バイオバーデン法では、菌数が想定を超えていても、測定が形骸化していると気づけない |
| 積載パターン | 積載パターンや器具の向きを変えたことで、熱が届かない場所ができることがある。熱分布の確認をやり直す決まりがないと、変更に気づかないまま運用が続く |
| 蒸気が入らない場所 | 配管のドレンが抜けず空気が滞留すると、実機のサイクルが検証時と同じ条件にならない(CIP/SIP) |
無菌操作法で過信しがちなのは、培地充填の合格です。培地充填の結果は、その日に再現した作業についての結果にすぎません。介入の仕方や作業者の構成が変われば、前提も変わります。
もう一つ見落とされやすいのが、無菌試験の合格をSALの証拠のように扱うことです。1節で述べたとおり、試験では100万分の1を確かめられません。
無菌試験に合格したから無菌なのではありません。工程が無菌性を作り込んでいると説明できる状態を目指します。
5. 自社の製品と滅菌済み資材で、無菌性保証の何を確かめるのか?
滅菌の方式から始めて、資材の仕様書、滅菌前の菌数、積載の変更、培地充填の陽性時の対応を順に確かめます。
SALは、品質保証だけでなく、資材を選ぶ購買や、それを提案する営業も読み方を知っておく数字です。
- 滅菌の方式:自社の製品は最終滅菌か無菌操作法か。無菌操作法なら、最終滅菌を選ばなかった理由が文書に残っているか。
- 資材の仕様書:滅菌の方法、線量(放射線の場合)、検証に使った規格、有効期限が書かれているか。
- 滅菌前の菌数:測定結果が、バリデーションで想定した範囲に収まっているか。
- 積載パターンの変更:変えるときに、熱分布の確認をやり直すことになっているか。
- 培地充填で1本でも菌が増殖したとき:誰が何を調べるかが決まっているか。
滅菌装置はオートクレーブで、滅菌済みの資材はシングルユースアッセンブリーで比べられます。菌数の測定はバイオバーデン試験が入口です。作業空間を隔離する装置はアイソレーターで比べられます。全体の管理の組み立ては汚染管理戦略(CCS)とAnnex 1の要点で解説しています。
参考文献
- EMA, Guideline on the sterilisation of the medicinal product, active substance, excipient and primary container(EMA/CHMP/CVMP/QWP/850374/2015、2019年10月1日発効)
- European Commission, EudraLex Volume 4, EU GMP Annex 1: Manufacture of Sterile Medicinal Products(2022年8月公表、2023年8月25日適用)
- FDA, Sterile Drug Products Produced by Aseptic Processing: Current Good Manufacturing Practice(2004年)
- BPSA, Guide to Irradiation and Sterilization Validation of Single-Use Bioprocess Systems(BioProcess International掲載)
- ISO 11137-2:2013 Sterilization of health care products: Radiation, Part 2: Establishing the sterilization dose(規格本文は有償。ISOのページ)
- ISO 17665:2024 Sterilization of health care products: Moist heat(本文は有償)

- 1クリーンルームの空気は、どうやってきれいに保つのか? HEPAフィルター・一方向気流・換気回数・差圧の役割
- 2クリーンルームの清浄度グレードA〜Dとは?粒子と菌を別に測る理由
- 3光散乱式粒子計数器とは? 0.5µmと5µmで数える理由と、粒子数がずれる原因
- 4グレードAはISOクラス5と同じ?数字が同じでも違う点
- 5無菌操作とは?なぜ作業者を製品から遠ざけるのか
- 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 7アラートレベルとアクションレベルの違いとは? 規格との関係と、超えたときにすること
- 8バイオバーデンとは?「0 CFU」が試験量で意味を変える理由
- 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
- 10フィルター完全性試験とPUPSITとは?合格の基準値はどう決まるのか
- 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
- 12無菌性保証水準(SAL)とは? 100万分の1は、無菌試験ではなく滅菌工程の検証で示すいま読んだ記事
- 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
- 14EU GMP Annex 1とは?改訂で問われる無菌製造の「足りる根拠」
- 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
次に読む
この記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1クリーンルームの空気は、どうやってきれいに保つのか? HEPAフィルター・一方向気流・換気回数・差圧の役割
- 2クリーンルームの清浄度グレードA〜Dとは?粒子と菌を別に測る理由
- 3光散乱式粒子計数器とは? 0.5µmと5µmで数える理由と、粒子数がずれる原因
- 4グレードAはISOクラス5と同じ?数字が同じでも違う点
- 5無菌操作とは?なぜ作業者を製品から遠ざけるのか
- 6環境モニタリングと培地充填(APS)とは?汚染1本で失敗になる理由
- 7アラートレベルとアクションレベルの違いとは? 規格との関係と、超えたときにすること
- 8バイオバーデンとは?「0 CFU」が試験量で意味を変える理由
- 9エンドトキシンとは?無菌の注射剤でも、なぜ別に測るのか
- 10フィルター完全性試験とPUPSITとは?合格の基準値はどう決まるのか
- 11蒸気滅菌のF0値とは?「121℃20分」を守れば、滅菌できたと言えるのか
- 12無菌性保証水準(SAL)とは? 100万分の1は、無菌試験ではなく滅菌工程の検証で示す
- 13汚染管理戦略(CCS)とは?手順書があるのに、なぜ別に要るのか
- 14EU GMP Annex 1とは?改訂で問われる無菌製造の「足りる根拠」
- 15アイソレーターとRABSの違いとは?無菌充填ラインのバリアは何で選ぶのか
 QAとQCの違いとは?試験する人と出荷を決める人が分かれる理由2026-11-12
 ICHガイドラインとは?日本の通知と何が違うのか2026-11-04
 PQR(製品品質照査)とは?全ロット合格でも1年分を見直す理由2026-10-08
Proglenth(proglenth.com) https://www.proglenth.com/article/sterility-assurance-level-sal