A260/A280とは?比が1.8でも純度は言えない理由
分光光度計で核酸を測ると、濃度と一緒に A260/A280波長280nm付近の紫外線吸収を利用してタンパク質濃度を推定する測定法。芳香族アミノ酸などが光を吸う性質を使う。詳しく → の比が出てきます。「比が1.8や2.0なら、きれいなサンプルと思っていいのでは?」と読んでいる人も多いのではないでしょうか。
A260/A280とは、光路長1 cmのセルで測った波長260 nmと280 nmの吸光度と、その比のことです。核酸の濃度は A260 から、タンパク質の濃度は A280 から求め、比は核酸の純度の目安に使われます。ただし、比はタンパク質の混入にとても鈍く、しかも水のpHや装置の波長のずれで動くので、比が目安どおりでも純度は言えません。
この記事では、比が混入に鈍い理由、濃度の換算係数がずれる条件、比の代わりに何をどの波長で見るかを、ラボで測る人の目線で説明します。
- 比が1.8なら純粋か:言えません。同じ重さなら核酸はタンパク質の十数倍光を吸うので、少しのタンパク質では比が動かないからです。
- 比が外れたら混入か:そうとも限りません。水の酸性や波長の1 nmのずれでも、比ははっきり動きます。
- 何で確かめるか:A260/A230比、320 nmの値、電気泳動、蛍光色素を、確かめたいことごとに使い分けます。
1. 比が目安どおりでも、外れても、混入とは言えない
RNAを精製して測ったら、比が1.6だったとします。タンパク質が混ざったと考えて精製をやり直したところ、原因は希釈に使った水が酸性だったこと。そういうことが起こりえます。逆に、比が1.8と出たサンプルにタンパク質が残っていることもあります。
比は、混入の有無よりも、測った条件の違いをよく映します。 理由は3つです。
理由1:同じ重さなら、核酸のほうがずっと強く吸う
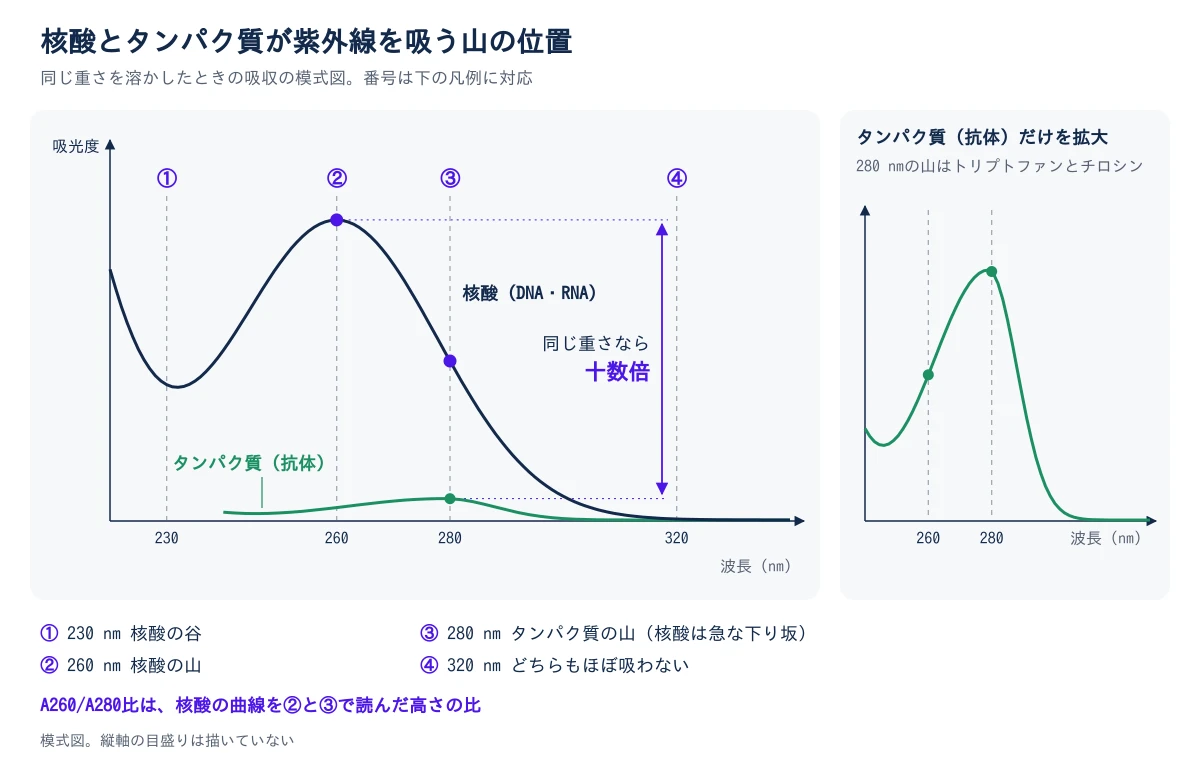
260 nm に吸収が出るのは、核酸塩基の環が光を吸うからです(共役π電子の π→π* 遷移)。核酸は1残基の分子量が300台で、どの残基も 260 nm を吸います。
抗体で 280 nm を吸うのは、トリプトファンのインドール環とチロシンのフェノール環、それにジスルフィド結合(シスチン)だけです。約150 kDa の大部分は、この波長を吸いません。同じ質量濃度で比べると、核酸の 260 nm の吸光度は、抗体の 280 nm の吸光度のざっと十数倍です。タンパク質が少し混ざっても、比はほとんど動きません。この鈍さは、1995年の時点で指摘されています(Glasel 1995、Manchester 1995)。
理由2:水のpHで、スペクトルの形が変わる
純水は空気中の二酸化炭素を溶かして、弱酸性に傾きます。塩基の環の窒素にプロトンが付くかどうかが変わると、光を吸うエネルギーがずれ、スペクトルの形が変わります。同じRNAを水で測ると比が1.5前後、pH 7.5〜8.5の緩衝液溶液のpHを一定範囲に保つために使用される弱酸と共役塩基の混合溶液。詳しく →では2.0前後でした(Wilfinger ら 1997)。
理由3:280 nm は、急な下り坂の途中にある
核酸のスペクトルは、260 nm の山から 280 nm へ急に下ります。この区間では、波長が少し違うだけで吸光度が大きく変わります。装置の波長が1 nm ずれるだけで、比ははっきり動きます(装置メーカーの技術資料)。
分解して短くなった断片も 260 nm を吸います。二次構造がほどけると、1残基あたりの吸光はむしろ上がります(2節の淡色効果が解けるため)。比がよいことは、分子が壊れていないことの証明になりません。
では、比は使えないのか。そうではありません。タンパク質が大量に混ざったサンプルを最初にはじく用途なら、数十秒で済む目安として役に立ちます。合否の線として使うのをやめ、確かめたいことごとに測る量を替えます。
2. 濃度の数字も、換算係数でずれる
比だけでなく、濃度の数字にもずれがあります。吸光度は分子の数そのものではなく、分子ごとに決まったモル吸光係数物質が特定波長の光をどれだけ吸うかを表す係数。A280からタンパク質濃度を計算する際に分子ごとの値を用いる。詳しく → ε と濃度と光路長の積に比例するので、ε が分子に合っていなければ濃度もずれます(ランベルト・ベールの法則)。
タンパク質の ε280 は、光を吸う3つの部分の数から見積もれます(Pace ら 1995)。
ε280 = 5,500 × Trp数 + 1,490 × Tyr数 + 125 × シスチン数(M⁻¹cm⁻¹)
| 部分 | 1つあたりの寄与(M⁻¹cm⁻¹) | 読み方 |
|---|---|---|
| トリプトファン(Trp) | 5,500 | いちばん効く。数が少し違うだけで ε が大きく変わる |
| チロシン(Tyr) | 1,490 | Trp の約4分の1 |
シスチン(S–S結合)は1つ125で、ほとんど効きません。TrpもTyrも持たないペプチドは、ε280 がほぼ0です。A280 が低くても、タンパク質が入っていないとは言えません。
核酸の換算係数は、平均の組成を仮定している
核酸では ε を分子ごとに求めず、吸光度1あたりの濃度で換算するのが慣例です。一本鎖RNAなら A260 = 1 を 40 µg/mL、二本鎖DNAなら約 50 µg/mL とします。ただし前者は、どの配列にも使える粗い見積もりで、RNA濃度に ±10〜20% の誤差を残します(Finol ら 2024)。
一本鎖と二本鎖で係数が違うのは、積み重なった塩基どうしが影響し合って、1残基あたりの吸収が弱まるからです。これを淡色効果(ハイポクロミシティ)と呼びます。二本鎖のほうが、同じ質量で吸光度が低く出ます。
修飾塩基ウリジンの置換など、自然免疫を回避するために導入する化学修飾ヌクレオチド。詳しく →を使うと、ずれは別の向きに出ます。多くのmRNA医薬はウリジンの代わりにN1-メチルシュードウリジン(m1Ψ)を使います。m1Ψ治療用mRNAでウリジンの代わりに全置換して使う改変ヌクレオシドで、免疫回避と翻訳量向上を担う。詳しく → 単体の 260 nm での吸光はウリジンより39.8%弱く、m1Ψ に置き換えたmRNAでは、3種類の実測で A260 が6.7〜11.8%下がりました。標準の係数のままだと、濃度は m1Ψ の割合に応じて5〜15%低く出ます(Finol ら 2024。補正用のウェブツール mRNACalc が公開されています)。
投与量を質量で決める工程では、この5〜15%は仕込み量の誤差としてそのまま下流に伝わります。 配列の決まったオリゴ核酸DNAやRNAの短い鎖を化学合成でつないだ分子で、核酸医薬原薬の多くを占める。詳しく →で、平均の係数ではなく配列から ε を計算するのが一般的なのも、同じ理由です。
3. 比のほかに、何をどの波長で見るのか
確かめたいことごとに、別の波長か、別の原理の測定に替えます。 A260/A280 比が答えられるのは、「タンパク質が大量に混ざっていないか」の一部だけです。
| 確かめたいこと | 見る値・方法 | 読み方 |
|---|---|---|
| 塩や有機溶媒の残り | A260/A230比 | 目安は2.0〜2.2。低いときはグアニジン塩やフェノールの残りを疑う |
| 濁り | 320 nm付近の値 | 核酸もタンパク質もほぼ吸わないので、ゼロから離れていれば散乱を疑う |
| 分子が壊れていないか | 電気泳動 | 吸光度では分からない、長さの分布を見る |
| 粒子に封入されたRNAの量 | 蛍光色素(RiboGreenなど) | 粒子を壊す前後で測り、粒子の外のRNAと全RNAを分ける |
濁りが問題になるのは、LNP(脂質ナノ粒子)のように粒子が光を散らす液です。分光光度計は検出器に届かなかった光をすべて吸収として扱うので、散乱で逸れた光も吸収として数え、A260 は実際より高く出ます。
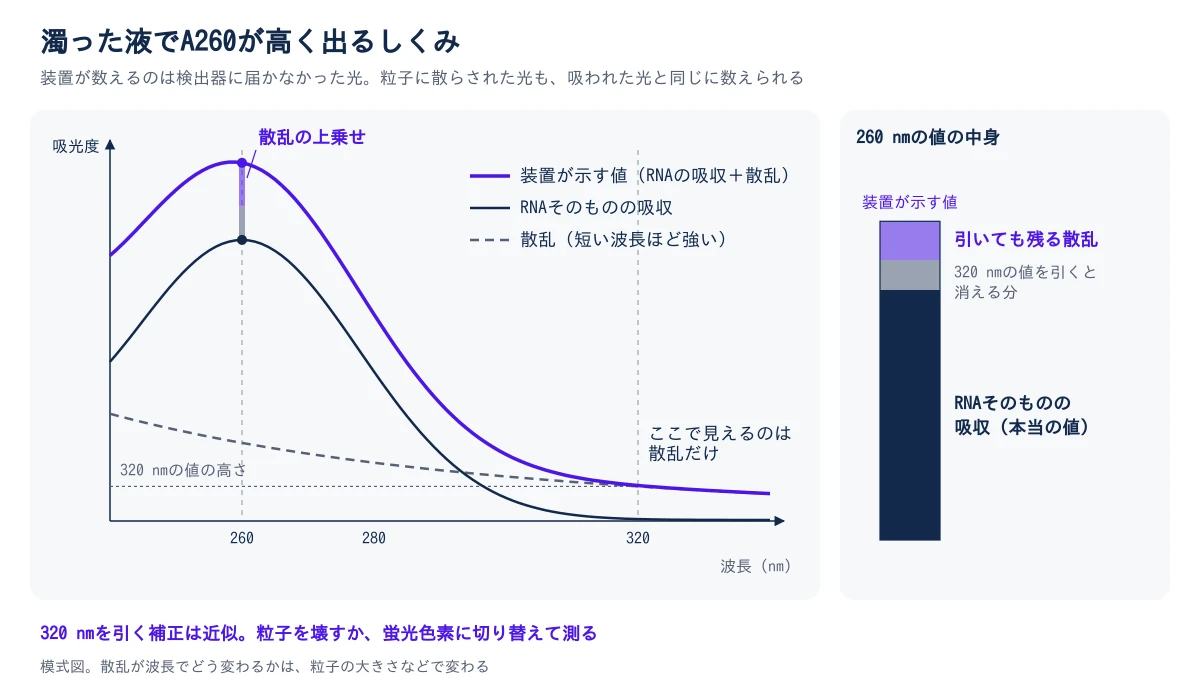
よく使われるのは、320 nm の値を差し引く補正です。ところが、粒子が波長より十分小さいとき、散乱の強さは波長の4乗に反比例します。320 nm と 260 nm の比を4乗すると約2.3倍で、320 nm の値をそのまま引いても、260 nm の散乱は半分以上が残ります。
だから実務では、界面活性剤で粒子を壊してから測るか、RiboGreenなどの蛍光色素に切り替えるのが一般的です。蛍光色素はRNAに結合したときだけ光るので、散乱の影響を受けません。
濁りは値を高く、修飾塩基は値を低くずらします。2つが重なると、ずれがあること自体が見えにくくなります。
4. 自分の測定では、何から確かめるのか
最初に見直すのは、サンプルの中身ではなく、測る条件です。 数十秒で数字が出る測定ですが、原理が単純なぶん、条件のずれがそのまま値のずれとして出ます。比が目安から外れたら、精製をやり直す前に次の順で見直して測り直します。
ステップ1:ブランクと液のpH
ゼロ点(ブランク)を、サンプルを溶かした緩衝液そのもので取っているか。RNAの比を、水ではなく弱アルカリ性の緩衝液で測っているか。
ステップ2:吸光度の範囲と濁り
希釈後の吸光度が、おおむね0.1〜1.0に入っているか。上限を超えると、迷光の影響で直線性が崩れます。320 nm 付近の値がゼロに近いかも見ます。
ステップ3:セルの材質
紫外の短い波長をほとんど通さない、ポリスチレン製のセルを使っていないか。
ステップ4:換算係数と波長の点検
ソフトに入っている換算係数が、自分の分子(オリゴ核酸、m1Ψ 入りのmRNA、抗体)に合っているか。分光光度計の波長の点検記録が残っているか。
異常がサンプルのせいか、測り方のせいかを切り分けてから判断すると、良いRNAを捨てたり、投与量を読み違えたりすることを減らせます。
参考文献
- Pace CN, Vajdos F, Fee L, Grimsley G, Gray T. How to measure and predict the molar absorption coefficient of a protein. Protein Sci. 1995;4(11):2411-2423.(ε(280) = (#Trp)(5,500) + (#Tyr)(1,490) + (#cystine)(125))
- Finol E, Krul SE, Hoehn SJ, Lyu X, Crespo-Hernández CE. The mRNACalc webserver accounts for the N1-methylpseudouridine hypochromicity to enable precise nucleoside-modified mRNA quantification. Mol Ther Nucleic Acids. 2024;35(2):102171.(m1Ψ の260 nmでの吸光は39.8%低い、mRNAのΔA260は−6.7〜−11.8%、標準の係数では5〜15%低く出る、ssRNAの40 µg/mL/吸光度1は±10〜20%の誤差)
- Wilfinger WW, Mackey K, Chomczynski P. Effect of pH and ionic strength on the spectrophotometric assessment of nucleic acid purity. BioTechniques. 1997;22(3):474-481.
- Glasel JA. Validity of nucleic acid purities monitored by 260nm/280nm absorbance ratios. BioTechniques. 1995;18(1):62-63.
- Manchester KL. Value of A260/A280 ratios for measurement of purity of nucleic acids. BioTechniques. 1995;19(2):208-210.
- Thermo Fisher Scientific, Technical Bulletin T042: NanoDrop Spectrophotometers, 260/280 and 260/230 Ratios

次に読む
核酸医薬/mRNA-LNPこの製造の全体像を、工程マップで見るこの記事から広げる
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる


Proglenth(proglenth.com) https://www.proglenth.com/article/uv-absorbance-a260-a280-quantification