生物学的同等性とバイオウェーバーとは?人の試験を溶出試験で代えられるのはいつか
生物学的同等性とバイオウェーバー条件を満たせば生物学的同等性試験を溶出試験で代替できる制度。BCSに基づき検討される。詳しく →は、後発医薬品を開発するときや、承認後に製剤の処方や製法を変えるときに、新しい製剤が元の製剤と同じように吸収されるかを示すための考え方です。生物学的同等性二つの製剤が同程度に全身へ届くことを示すこと。後発品の評価などで用いる。詳しく →は吸収の量(AUC)と速さの目安(Cmax投与後に達する最も高い血中濃度。薬がどれくらいの速さで届くかの指標。詳しく →)を人で比べて判定し、バイオウェーバーはその人での試験を溶出試験などで代えることを指します。
ただし、溶出試験で代えられるのは、溶けやすい原薬原薬。精製を終えた有効成分そのもので、製剤化する前の段階を指す。詳しく →がすばやく溶け出す即放性の飲み薬などに限られます。日本では、この方法が後発医薬品にも使えるようになりました。
この記事では、同等性を何のために示すのか、どう判定するのか、溶出試験で代えられる理由と条件、日本での扱いを順に説明します。最後に、自分の製剤で確かめる順番を示します。
- 生物学的同等性とは:有効成分と量が同じ2つの製剤で、吸収の量と速さが同じと言えることです。AUCとCmaxの比の90%信頼区間が、80〜125%に収まるかで判定します。
- いつ溶出試験で代えられるのか:生物薬剤学分類システム(BCS)で溶けやすいクラスIかクラスIIIの原薬を含む、即放性の飲み薬が対象です。添加剤と溶け方の条件も満たす必要があります(ICH M9)。
- 日本ではどう扱われるのか:処方の小さな変更は、以前から溶出試験で示せます。BCSに基づく方法は、2026年4月以降に申請する後発医薬品にも適用されることになりました。
1. 生物学的同等性は、何を決めるために示すのか
生物学的同等性は、新しい製剤を、元の製剤で確かめた有効性と安全性に頼って使ってよいかを決めるために示します。
吸収の速さと量が決めた幅の中で同じなら、効き目と安全性も同じと期待できるためです(ICH M9BCSに基づくバイオウェーバーの考え方を示すICHガイドライン。詳しく → 1.1)。示す場面は、主に次の3つです(ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → M13A 1.2.1)。
- 後発医薬品の開発:先発医薬品と同じ有効成分を同じ量含む製剤で、先発医薬品と同等であることを示します。
- 新薬の開発の途中:臨床試験で使った製剤と、市販する製剤を比べます。
- 承認後の変更:添加剤の処方や製法を変えたとき、変更の前と後の製剤を比べます。
同じ成分でも、製剤が変われば吸収は変わりえます。1968〜69年のオーストラリアでは、ある銘柄のフェニトイン(抗てんかん薬)を飲んでいた患者に中毒が相次ぎ、調べた患者の87%で血中濃度が治療域を超えていました。その数か月前にカプセルの添加剤が変えられていて、これが原因と考えられると報告されています(Tyrer 1970)。
日本のガイドラインは、有効成分が全身の血液に入る速さと量をバイオアベイラビリティ投与した薬のうち、未変化のまま全身循環に到達する割合。静脈内投与を100%として比較する。詳しく →と呼び、これが同等な製剤を「生物学的に同等な製剤」としています。示し方は、次の図の2つの道に分かれます。
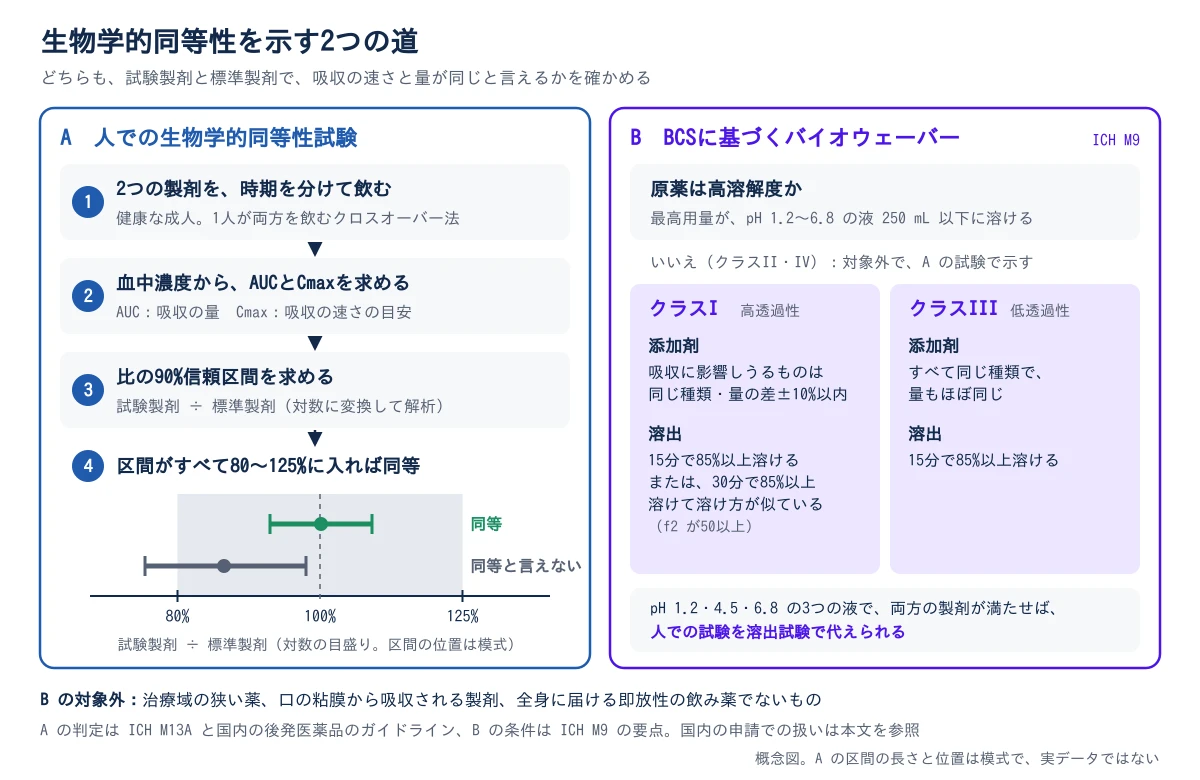
このように、生物学的同等性は、新しい製剤に元の製剤のデータを引き継ぐための確認です。では、人での試験では、同等かどうかをどう判定するのでしょうか。
2. 同等かどうかは、どうやって判定するのか
原則として健康な成人に2つの製剤を時期を分けて飲んでもらい、AUCとCmaxの比の90%信頼区間が80〜125%に収まれば、同等と判定します。
1人が両方の製剤を順に飲むクロスオーバー法を使うのは、人による吸収の違いを打ち消し、製剤の違いを比べるためです。2回の投与のあいだは前の薬が体から抜けるまで空け、ICH M13Aはその例として消失半減期の5倍以上を挙げています(2.1.2)。
比べるのは、AUC(血中濃度の曲線の下の面積、吸収の量)とCmax(最高血中濃度、吸収の速さの目安)です。読み方はAUC・Cmax・Tmaxとはで説明しています。判定は、次の順に進めます。
- 対数に変換する:AUCとCmaxは対数正規分布に近いことが多いため、対数に変えてから解析します。
- 比の90%信頼区間を求める:試験製剤と標準製剤(比べる相手の製剤)の比が、どの範囲にあるかを90%の信頼度で見積もります。
- 決めた範囲と比べる:区間の全体が80〜125%に入れば同等です。125%は80%の逆数で、対数の目盛りでは100%から同じ距離にあります(ICH M13A 2.2.4)。
日本の後発医薬品のガイドラインには、区間がこの範囲に収まらなくても同等と判定する決まりがあります。総被験者数が20名以上で、比の点推定値が0.90〜1.11にあり、溶出試験で溶け方が似ているときです。ICH M13Aには、この決まりは書かれていません。
つまり、人での試験で見るのは平均の比だけではなく、その比をどれだけ確かに見積もれたかです。では、なぜ人での試験を溶出試験で代えられることがあるのでしょうか。
3. なぜ、溶出試験で人の試験を代えられることがあるのか
飲み薬は溶けてから腸の壁を通るため、原薬が溶けやすく、どちらの製剤からもすばやく溶け出すなら、溶け方が同じことを、吸収が同じことの根拠にできるためです。
ICH M9は、試験管のデータで体の中での同等性を正当化できれば、人での試験を免除できるとしています(1.1)。そのとき原薬を分けるのが、溶けやすさと腸の壁の通りやすさで原薬を4つのクラスに分ける、生物薬剤学分類システム(BCS原薬を溶解性と透過性の高低で四つに分ける分類。経口吸収の律速要因を整理するのに使う。詳しく →)です(BCS分類とは)。
- 高溶解度:1回の最高用量が、pH 1.2〜6.8の液250 mL以下にすべて溶けることです。測ったうちもっとも低い溶解度で判断します(2.1、溶解度とは)。
- 高透過性:飲んだ量の85%以上が吸収されることです。人のデータで示すのが優先で、受動拡散で通ることを示せればCaco-2ヒト大腸がん由来の細胞株。単層が小腸上皮に近く、腸吸収の見込みを試験管内で測るのに使う。詳しく →透過性試験も使えます(2.2、Caco-2透過性試験)。
M9が対象にするのは、高溶解度のクラスI(高透過性)とクラスIII(低透過性)だけです。溶けにくいクラスIIとIVでは、体の中で溶ける過程そのものが吸収を左右しうるため、対象に入りません。
このように、溶出試験で代えられるのは、溶けることが吸収の妨げにならない原薬に限られます。では、クラスIとIIIなら、どんな条件で代えられるのでしょうか。
4. どんな条件なら、溶出試験で代えられるのか
原薬がクラスIかIIIであることに加え、製剤の種類、添加剤の違い、3つのpHでの溶け方の条件を満たす必要があります。
対象は、全身に届けるための即放性の経口固形製剤と懸濁剤で、比べる製剤と同じ剤形・同じ含量のものです。治療域の狭い薬(効く濃度と害の出る濃度の幅が狭い薬)と、口の粘膜から吸収される製剤は対象外です(ICH M9 1.2・3)。原薬は同じであることが前提で、塩の違いは両方がクラスIのときだけ認められます(2)。
添加剤と溶け方の条件は、クラスで違います(3.1・3.2)。
| 条件 | クラスI | クラスIII |
|---|---|---|
| 添加剤 | 吸収に影響しうる添加剤は、同じ種類で量の差を±10%以内に(ほかは違ってよい) | すべての添加剤を同じ種類にし、量もほぼ同じにそろえる |
| 溶け方 | 両方が15分で85%以上溶けるか、30分で85%以上溶けて溶け方が似ている | 両方が15分で85%以上溶ける |
吸収に影響しうる添加剤として、M9はマンニトールなどの糖アルコールと、ラウリル硫酸ナトリウムなどの界面活性剤を挙げています。クラスIIIの条件が厳しいのは、膜を通りにくい原薬では、添加剤が吸収に影響する仕組みが多いと考えられているためです。
溶け方は、pH 1.2・4.5・6.8の3つの液で、界面活性剤を加えずに、両方の製剤を12個ずつ以上測って比べます。似ているかは、f2(2つの溶出曲線の近さを表す値)が50以上かで判断します。
つまり、溶け方が同じでも、添加剤の違いが条件を外れれば、溶出試験では代えられません。では、日本では、こうした方法をどんな場面で使えるのでしょうか。
5. 日本では、どんな場合に溶出試験で示せるのか
承認後の処方変更が小さい場合は以前から溶出試験で示せ、BCSに基づく方法は、2026年4月以降の申請から後発医薬品にも適用されます。
処方変更のガイドラインは、添加剤の変わり方の大きさでA〜Eの水準に分けます。AとBの水準は溶出試験で示し、CとDの水準は、製剤の種類、薬の溶けにくさや治療濃度域、溶ける速さによって、溶出試験で示せるかが分かれます。Eの水準は人での試験が要ります。
含量の違う製剤を加えるときも、同じ水準の考え方で示します(含量違いのガイドライン)。ICHでは、含量の追加を扱うM13Bが2026年8月に合意されました。
BCSに基づく方法(M9)は、2020年12月の通知で、新規の承認申請と一部変更の申請に適用されました。ただし後発医薬品は、比べる先発医薬品の処方の情報を得にくいため、当面は控えるよう求められていました。
2025年11月の通知で、2026年4月1日以降に申請する後発医薬品などにもM9が適用されることになりました。その場合は、先発医薬品の各成分の配合量の分析とその分析法のバリデーションを信頼性基準の下で行い、結果を申請書に添付する必要があるとしています。
同じ通知は、BCSのクラスについて、申請の前にできるだけPMDA(医薬品医療機器総合機構)に相談することが望ましいとしています。なお、後発医薬品のガイドラインでは、溶出試験で溶け方が似ていることは、それだけで生物学的に同等であることを意味しません。
6. 自分の製剤では、何から確かめるのか
何と何を比べるのかを決め、原薬の分類、製剤の条件、溶け方の順に確かめ、外れたら人での試験を計画します。
- 比べる2つの製剤と、使う指針を決める:後発医薬品と先発医薬品か、変更の前と後か、臨床試験の製剤と市販の製剤かで、当てはまるガイドラインが変わります。
- 原薬の溶解度を、最高用量と250 mLで確かめる:pH 1.2〜6.8で測ったもっとも低い溶解度で、生物薬剤学分類システム(BCS)の高溶解度に当たるかを見ます。
- 透過性の根拠と、対象外に当たらないかを確かめる:人での吸収の割合で高透過性を示せるかを見ます。治療域の狭い薬や、即放性でない製剤なら、人での試験に進みます。
- 添加剤の違いを一覧にする:試験製剤と標準製剤の添加剤を並べ、吸収に影響しうる添加剤の種類と量の差を確かめます。
- 3つのpHで溶け方を比べる:条件に届かなければ人での生物学的同等性試験を計画し、吸収の量(AUC)と最高血中濃度(Cmax)の比で判定します。
溶出試験は、この記事のどの判断にも出てくる試験です。溶出試験と崩壊試験は何を測り、なぜ液のpHや回転数を決めて測るのかは、溶出試験・崩壊試験とはで説明します。
参考文献
- 厚生労働省「後発医薬品の生物学的同等性試験二つのものの差があらかじめ定めた許容範囲に収まることを示す統計手法。「差がない」ではなく「同等である」ことを積極的に示すために使います。詳しく →ガイドライン」(平成9年12月22日 医薬審第487号。令和2年3月19日 薬生薬審発0319第1号による一部改正). 国立医薬品食品衛生研究所(第2章:バイオアベイラビリティと生物学的に同等な製剤の定義。第3章A.II:原則としてクロスオーバー法・健康成人志願者、AUCとCmax、対数変換と90%信頼区間で log(0.80)〜log(1.25)。適合しなくても対数値の平均値の差が log(0.90)〜log(1.11) で溶出挙動が類似していれば同等と判定し、総被験者数20名以上に限る。溶出試験による類似性の判定は生物学的に同等であることを意味しない)
- 厚生労働省「経口固形製剤の処方変更の生物学的同等性試験ガイドライン」(平成12年2月14日 医薬審第67号。令和2年3月19日 薬生薬審発0319第1号による一部改正). 国立医薬品食品衛生研究所(第3章:処方変更水準A〜Eと要求される試験。C・D水準の難溶性薬物・治療濃度域が狭い薬物、E水準は後発医薬品ガイドラインに従う)
- 厚生労働省「含量が異なる経口固形製剤の生物学的同等性試験ガイドライン」(平成12年2月14日 医薬審第64号。令和2年3月19日 薬生薬審発0319第1号による一部改正). 国立医薬品食品衛生研究所(第3章:処方変更水準A〜Eと要求される試験)
- ICH M13B Bioequivalence for Immediate-Release Solid Oral Dosage Forms: Additional Strengths Biowaiver(Step 4、2026年8月4日). ICH
- ICH M13A Bioequivalence for Immediate-Release Solid Oral Dosage Forms(Step 4、2024年7月23日). ICH(1.2.1:新薬の開発、後発医薬品、承認後の変更での使用。2.1.2:無作為化・単回投与・クロスオーバー、休薬期間は例として消失半減期の5倍以上。2.2.3.1:対数変換と幾何平均の比の90%信頼区間。2.2.4:Cmax と AUC の90%信頼区間が80.00〜125.00%)
- ICH M9 Biopharmaceutics Classification System溶解性と腸管透過性で経口薬を4クラスに分ける枠組み。詳しく →-Based Biowaivers(Step 4、2019年11月20日). ICH(1.1:試験管のデータで正当化できれば人での試験を免除できる。1.2:全身作用の即放性経口固形製剤・懸濁剤、治療域の狭い薬は除外。2:塩の違いはクラスIのみ。2.1:最高用量が pH 1.2〜6.8・37±1°C の250 mL 以下に溶解。2.2:吸収85%以上。3:口腔粘膜から吸収される製剤は対象外。3.1:吸収に影響しうる添加剤(糖アルコール、界面活性剤)と Table 1。3.2:pH 1.2・4.5・6.8、界面活性剤なし、12個以上、15分・30分で85%、f2 が50以上)
- 厚生労働省医薬・生活衛生局医薬品審査管理課長通知「Biopharmaceutics Classification System(BCS)に基づくバイオウェーバーガイドラインについて」(令和2年12月25日 薬生薬審発1225第13号). PMDA(3:新規製造販売承認申請と一部変更承認申請に適用。後発医薬品は標準製剤の処方情報の把握が困難なため、当面、本ガイドラインに基づく申請を差し控える)
- 厚生労働省医薬局医薬品審査管理課長通知「後発医薬品等への ICH ガイドラインの適用について」(令和7年11月17日 医薬薬審発1117第1号). PMDA(1:令和8年4月1日以降の承認申請が対象。2.(14):M9 を後発医薬品等に適用。5:先発医薬品の各構成成分の配合量の分析と分析法バリデーション試験・分析方法が目的とする測定を正確・精密・再現性よく実施できることを科学的に確認するプロセス。詳しく →を信頼性基準下で行い添付する。BCS 分類は承認申請前に可能な限り機構に相談することが望ましい)
- Tyrer JH, Eadie MJ, Sutherland JM, Hooper WD. Outbreak of anticonvulsant intoxication in an Australian city. Br Med J. 1970;4(5730):271-273. doi:10.1136/bmj.4.5730.271(1968〜69年。調べた患者は全員が同じ銘柄のフェニトインを服用し、87%で血中濃度が治療域を超えていた。数か月前のカプセルの添加剤の変更が原因と考えられる)

- 1DMPKとは?薬の吸収・分布・代謝・排泄(ADME)を、創薬のどこで調べるのか
- 2pKaとは?薬の分子は、なぜpHで電荷を持つのか
- 3脂溶性(logP・logD)とは?飲み薬の候補を選ぶとき、なぜ測るのか
- 4溶解度とは?薬が溶けるかは何で決まり、どう測るのか
- 5薬は、どうやって細胞膜を通り抜けるのか?受動拡散・細胞のすき間・トランスポーター
- 6Caco-2透過性試験とは?Pappで、腸から吸収されるかをどう見積もるのか
- 7BCS分類(生物薬剤学分類)とは?溶解度と膜透過性で分ける4クラス
- 8生物学的同等性とバイオウェーバーとは?人の試験を溶出試験で代えられるのはいつかいま読んだ記事
- 9バイオアベイラビリティと初回通過効果とは?飲み薬が届く割合の読み方
- 10血漿タンパク質結合と遊離型分率(fu)とは?結合率99%の読み方
- 11薬物代謝の第I相・第II相とは?代謝の結果が開発の判断を変える場面
- 12肝ミクロソームの代謝安定性試験とは?CLintの読み方と落とし穴
- 13AUC・Cmax・Tmaxとは? 血中濃度曲線から「量」と「速さ」を読む
- 14半減期とは?クリアランス・分布容積との関係と報告書の読み方
- 15分布容積(Vd)とは?体の水の100倍になる薬がある理由
- 16CYP阻害・誘導による薬物相互作用(DDI)とは?効きすぎと効かない理由
次に読む


この記事に関連する工程
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1DMPKとは?薬の吸収・分布・代謝・排泄(ADME)を、創薬のどこで調べるのか
- 2pKaとは?薬の分子は、なぜpHで電荷を持つのか
- 3脂溶性(logP・logD)とは?飲み薬の候補を選ぶとき、なぜ測るのか
- 4溶解度とは?薬が溶けるかは何で決まり、どう測るのか
- 5薬は、どうやって細胞膜を通り抜けるのか?受動拡散・細胞のすき間・トランスポーター
- 6Caco-2透過性試験とは?Pappで、腸から吸収されるかをどう見積もるのか
- 7BCS分類(生物薬剤学分類)とは?溶解度と膜透過性で分ける4クラス
- 8生物学的同等性とバイオウェーバーとは?人の試験を溶出試験で代えられるのはいつか
- 9バイオアベイラビリティと初回通過効果とは?飲み薬が届く割合の読み方
- 10血漿タンパク質結合と遊離型分率(fu)とは?結合率99%の読み方
- 11薬物代謝の第I相・第II相とは?代謝の結果が開発の判断を変える場面
- 12肝ミクロソームの代謝安定性試験とは?CLintの読み方と落とし穴
- 13AUC・Cmax・Tmaxとは? 血中濃度曲線から「量」と「速さ」を読む
- 14半減期とは?クリアランス・分布容積との関係と報告書の読み方
- 15分布容積(Vd)とは?体の水の100倍になる薬がある理由
- 16CYP阻害・誘導による薬物相互作用(DDI)とは?効きすぎと効かない理由
 難溶性薬物の製剤化とは?ASD・ナノ結晶・脂質製剤の選び方2026-06-08
 溶出試験・崩壊試験とは?飲み薬が体の中で溶けるかを、何で確かめるのか2026-10-20
 酵素阻害とは?競合阻害・Km・Kiで、阻害の強さをどう比べるのか2026-10-20
Proglenth(proglenth.com) https://www.proglenth.com/article/bioequivalence-biowaiver