DMPKとは?薬の吸収・分布・代謝・排泄(ADME)を、創薬のどこで調べるのか
DMPK(薬物代謝・薬物動態)とは、飲んだ薬が体の中でどう吸収され、運ばれ、分解され、出ていくかを調べる分野です。この4つの段をADME(吸収・分布・代謝・排泄薬物の吸収・分布・代謝・排泄という体内動態の4要素。脂溶性の設計とも深く関わる。詳しく →)と呼び、創薬では、候補化合物を選ぶときや、人に初めて投与する量を決めるときに使います。
ただし、効き目の強い化合物でも、腸から吸収されなかったり、すぐに分解されたりすれば、薬として使えません。そのため、人で試す前に、細胞や動物の試験でADMEを見積もります。
この記事では、ADMEの4つの段、人で試す前に見積もる理由、各段を見積もる試験、創薬のどの段階で何を決めるのかを順に説明します。
- DMPKとは:飲んだ薬の吸収・分布・代謝・排泄(ADME)を調べ、薬が体のどこに、どれだけの時間とどまるかを明らかにする分野です。
- なぜ人で試す前に見積もるのか:候補を絞り、弱い段を構造の変更で直し、人で最初に投与する量と、安全性の試験の組み方を決めるためです。
- 何で見積もるのか:早い段階は、少ない量で速く測れる試験管や細胞の試験で多くの化合物を比べ、候補が絞れたら動物に投与して血中濃度を測ります。
1. DMPKとは何か
DMPKとは、薬物代謝(drug metabolism)と薬物動態投与した薬が体内で吸収・分布・代謝・排泄されていく挙動。ADCではDARが大きく影響する。詳しく →(pharmacokinetics)を合わせた呼び名で、飲んだ薬が体に入ってから出ていくまでに何が起きるかを調べる分野です。 薬が体に何をするか(効き目や副作用)を調べる薬力学と違い、DMPK薬物動態・代謝の研究領域。吸収・分布・代謝・排泄と体内濃度の動きを扱う。詳しく →は、体が薬に何をするかを見ます。
飲み薬の場合、体の中で起きることは、次の4つの段に分かれます。
- 吸収(absorption):消化管の中で溶けた薬が、腸の壁を通って血液に入ります。腸から出た血液は門脈を通って先に肝臓へ流れるため、全身に届く前に一部が分解されます(初回通過効果吸収された薬が全身に回る前に腸壁や肝臓で最初に代謝され、量が削られる現象。詳しく →)。
- 分布(distribution):血液に乗った薬が、全身の組織へ広がります。血液中では一部が血漿タンパク質に結合していて、結合していない分(遊離型)が組織へ移り、標的に働きます。
- 代謝(metabolism):主に肝臓の酵素が、薬を別の構造(代謝物)に変えます。酸化を担う代表がCYP(シトクロムP450肝臓に多く存在する代表的な薬物代謝酵素群。多くの低分子医薬の代謝を担う。詳しく →)という酵素の一群で、代謝物の多くは元の薬より水に溶けやすく、体の外へ出やすくなります。
- 排泄(excretion):薬や代謝物が、腎臓から尿へ、または肝臓から胆汁を経て便へ出ていきます。
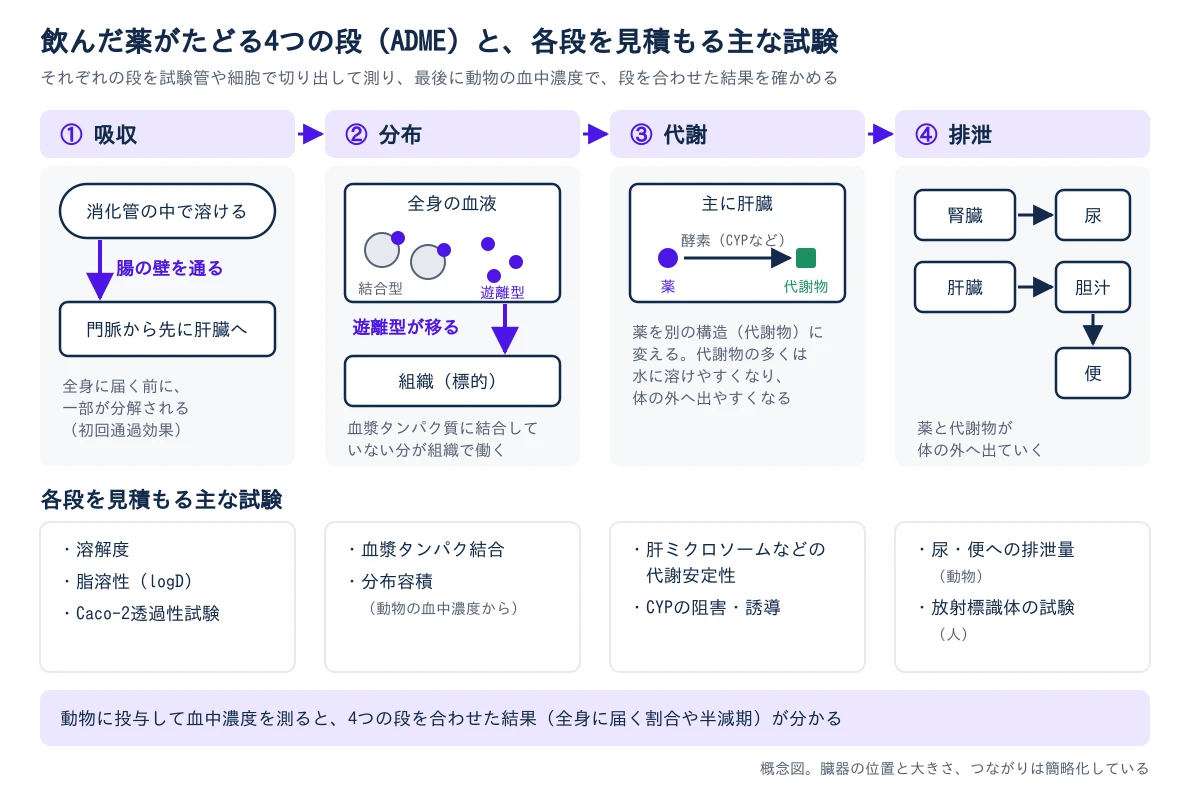
4つの段を合わせた結果として、血中濃度は時間とともに上がって下がる曲線を描きます。この曲線の読み方は血中濃度曲線の読み方(AUC・Cmax・Tmax)と半減期とクリアランスで扱います。
このように、DMPKは、薬が体のどこに、どれだけの時間とどまるかを、4つの段に分けて調べる分野です。では、なぜ人で試す前に、これを見積もるのでしょうか。
2. なぜ人で試す前に、ADMEを見積もるのか
効き目の強い化合物でも、吸収されなかったり、すぐに分解されたりすれば薬にならないため、人で試す前に見積もって候補を絞り、人での量を予測します。 人に投与してから問題が分かれば、それまでの合成と試験にかけた時間を失います。
1964〜1985年に英国の製薬企業7社が初めて人に投与した319の新規化合物を調べた報告では、開発を止めた198化合物の理由として多かったのは、人での薬物動態が適切でなかったこと(39.4%)と、効き目が無かったこと(29.3%)でした(Prentis RA, et al. 1988)。抗感染症薬が3割を占める化合物群での結果ですが、薬物動態が開発を止める大きな理由になりうることを示しています。
そのため創薬では、次の3つの目的で、人で試す前にADMEを見積もります。
- 候補を絞るため:多くの化合物の中から、吸収され、分解されにくいものを残します。
- 構造を直すため:どの段が弱いかが分かれば、その段を改善するように分子の構造を変えられます。肝臓ですぐ分解されるなら、分解される部位を変えるといった直し方です。
- 人での量と安全性の試験を決めるため:動物とヒトの細胞の結果から人での血中濃度を予測し、最初に投与する量を決めます。ヒトと動物の代謝を比べて、追加の試験が要るかも判断します。
規制もこれを前提にしています。ICH M3(R2)臨床試験を支える非臨床安全性試験の実施時期や内容の全体像を示すICHガイドライン。詳しく →は、動物とヒトでの in vitro の代謝と血漿タンパク結合のデータ、反復投与毒性試験薬を繰り返し与え、どの臓器がどの量から傷むか、回復するかを調べる中核の毒性試験。詳しく →の動物種での全身曝露のデータを、一般に臨床試験を始める前に評価するよう求めています(3項)。動物でのADMEのより詳しい情報と、飲み合わせに関わる in vitro生きた動物の体外で、試験管やシャーレなどを用いて細胞・組織・分子レベルで行う実験を指す用語。詳しく → の情報は、多くの人に投与する前、一般に第III相の前までにそろえるとしています。
つまり、ADMEの見積もりは、候補を選ぶための研究の道具であると同時に、人に投与するための前提でもあります。では、4つの段は、それぞれ何で見積もるのでしょうか。
3. 4つの段は、それぞれ何で見積もるのか
それぞれの段を試験管や細胞で切り出して測る試験があり、最後に動物に投与して、段を合わせた結果を確かめます。 主な試験は次のとおりです。
| 段 | 何を見積もるか | 主な試験 |
|---|---|---|
| 吸収 | 腸の中で溶けるか、腸の壁を通るか | 溶解度、脂溶性(logD)、Caco-2ヒト大腸がん由来の細胞株。単層が小腸上皮に近く、腸吸収の見込みを試験管内で測るのに使う。詳しく →透過性試験 |
| 分布 | 血中でどれだけ遊離しているか、組織へどれだけ広がるか | 血漿タンパク結合薬がアルブミンなど血中のタンパク質に結合すること。結合が強いと薬は血中に留まり分布容積は小さくなる。詳しく →、動物の血中濃度から求める分布容積薬が体内でどれだけ広い範囲に分布しているかを表す見かけの容積。抗体は小さく血漿周辺にとどまる。詳しく → |
| 代謝 | 肝臓でどれだけ速く分解されるか、飲み合わせを起こすか | 肝ミクロソーム肝細胞をすりつぶして得た小胞体由来の画分。CYPなどの代謝酵素が濃縮され、代謝安定性の評価に使う。詳しく →や肝細胞での代謝安定性肝ミクロソームや肝細胞などを用いた試験管内試験で、薬物が代謝酵素によってどれだけ速く分解されるかを評価する指標。詳しく →、CYPの阻害・誘導 |
| 排泄 | どこから、どれだけ出ていくか | 動物での尿・便への排泄量、人での放射標識体を使った試験 |
吸収では、まず脂溶性分子が脂に溶けやすい性質。高いほど細胞膜を通り組織へ分配されやすく、分布容積が大きくなりやすい。詳しく →と溶解度という物性を測り、腸の壁を通るかはCaco-2透過性試験で確かめます。溶けやすさと透過性の組み合わせは、生物薬剤学分類システム(BCS)で整理します。
分布では、血漿タンパク結合で遊離型の割合を測り、分布容積は動物の血中濃度から求めます。代謝では、肝ミクロソームの代謝安定性試験で分解の速さを、CYPの阻害・誘導で飲み合わせを見積もります。排泄の割合を人で確かめる試験は、代謝物同定で扱います。
創薬の研究組織では、こうした物性と in vitro のADME、動物での薬物動態をまとめて測り、候補選びに使う取り組みが報告されています(Kerns EH, Di L. 2003)。ただし、どの試験も1つの段だけを切り出しています。全身にどれだけ届くかは、動物に投与して血中濃度を測るまで分かりません(バイオアベイラビリティと初回通過効果)。
このように、4つの段は別々の試験で見積もり、最後に動物の血中濃度で全体を確かめます。では、創薬のどの段階で、どの試験を使うのでしょうか。
4. 創薬のどの段階で、何を決めるのか
化合物の数が多い早い段階では、速く測れる試験管と細胞の試験で比べ、候補が絞れるにつれて、動物、人へと進みます。 段階ごとに決めることは次のとおりです。
- 化合物を選び、構造を直す段階:活性のある化合物から候補を育てる段階です。脂溶性、溶解度、Caco-2透過性、肝ミクロソームでの安定性を多くの化合物で測り、残す化合物と直す場所を決めます。
- 候補を1つに絞る段階:動物に投与して血中濃度を測り、全身に届いた割合や半減期を確かめます。血漿タンパク結合やCYPの阻害も測り、動物とヒトの細胞の結果から人での血中濃度を予測します(アロメトリックスケーリング、生理学的薬物動態(PBPK)モデル)。
- 人に初めて投与する前:毒性試験の動物での血中濃度(トキシコキネティクス)と、ヒトと動物の代謝の比較をそろえ、人で最初に投与する量を決めます(初回投与量の決め方)。
- 臨床試験の段階:人で血中濃度を測って予測と比べ、ヒトで多い代謝物や、飲み合わせの臨床試験が要るかを確かめます。
段階が進むほど、1つの化合物にかける時間と費用は大きくなります。そのため、早い段階で弱い段を見つけて直すほど、後での手戻りが少なくて済みます。
試験管や細胞の値は、人での値そのものではありません。Caco-2細胞には腸の主な代謝酵素の活性がほとんどなく、肝ミクロソームには一部の代謝酵素が入っていないため、それぞれが見ていない段は、ほかの試験で補います。
つまり、早い段階の数値は化合物どうしを比べる順位として使い、人での値の予測は、候補が絞れてから動物と細胞の結果を組み合わせて行います。
5. 自分の化合物では、何から確かめるのか
飲み薬の候補では、吸収の側から順に、次の5つを確かめます。 どれも、このシリーズの記事で1つずつ扱っています。
- 油と水へのなじみ方を測る(脂溶性):吸収・分布・代謝のすべてに関わる物性で、最初に測ります(脂溶性(logP・logD))。
- 腸の壁を通るかを測る(透過性):細胞の層を通る速さで、吸収の見当をつけます(Caco-2透過性試験)。溶けやすさと合わせた分類は、生物薬剤学分類システム(BCS)で見ます。
- 血中でどれだけ遊離しているかを測る(血漿タンパク結合):遊離型の割合は、効き目と消え方の両方の見積もりに使います(遊離型分率)。
- 肝臓でどれだけ速く分解されるかを測る(代謝安定性):分解の速さを固有クリアランスとして見積もります(肝ミクロソームの代謝安定性試験)。
- 動物に投与して、全身に届く割合を確かめる(バイオアベイラビリティ投与した薬のうち、未変化のまま全身循環に到達する割合。静脈内投与を100%として比較する。詳しく →):吸収と代謝のどちらで減ったかを切り分けます(バイオアベイラビリティと初回通過効果)。飲み合わせは、CYP(シトクロムP450)の阻害・誘導で確かめます。
前の段の結果が悪ければ、後ろの試験に進む前に、構造を直すかどうかを決めます。
まずは、すべての段に関わる脂溶性から見ていきます。油になじむ化合物ほど膜を通りやすいのなら、脂溶性は高いほど、薬に向いているのでしょうか。続きは脂溶性(logP・logD)とはで説明します。
参考文献
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → M3(R2) Guidance on Nonclinical Safety Studies for the Conduct of Human Clinical Trials and Marketing Authorization for Pharmaceuticals(Step 4、2009年6月11日). ICH(3項:動物とヒトの in vitro の代謝・血漿タンパク結合のデータと、反復投与毒性試験の動物種での全身曝露のデータを、一般に臨床試験の前に評価する。試験動物でのADMEのより詳しい情報と、相互作用に関わる in vitro の情報は、一般に第III相の前までに)
- Prentis RA, Lis Y, Walker SR. Pharmaceutical innovation by the seven UK-owned pharmaceutical companies (1964-1985). Br J Clin Pharmacol. 1988;25(3):387-396. doi:10.1111/j.1365-2125.1988.tb03318.x(319の新規化合物、開発中止198、理由は人での不適切な薬物動態39.4%・効き目の欠如29.3%、抗感染症薬が32%)
- Kerns EH, Di L. Pharmaceutical profiling in drug discovery. Drug Discov Today. 2003;8(7):316-323. doi:10.1016/s1359-6446(03)02649-7(溶解度・透過性・脂溶性・安定性・pKa、in vitro のADME、動物での薬物動態を測り、候補の選択に使う取り組み)

- 1DMPKとは?薬の吸収・分布・代謝・排泄(ADME)を、創薬のどこで調べるのかいま読んだ記事
- 2pKaとは?薬の分子は、なぜpHで電荷を持つのか
- 3脂溶性(logP・logD)とは?飲み薬の候補を選ぶとき、なぜ測るのか
- 4溶解度とは?薬が溶けるかは何で決まり、どう測るのか
- 5薬は、どうやって細胞膜を通り抜けるのか?受動拡散・細胞のすき間・トランスポーター
- 6Caco-2透過性試験とは?Pappで、腸から吸収されるかをどう見積もるのか
- 7BCS分類(生物薬剤学分類)とは?溶解度と膜透過性で分ける4クラス
- 8生物学的同等性とバイオウェーバーとは?人の試験を溶出試験で代えられるのはいつか
- 9バイオアベイラビリティと初回通過効果とは?飲み薬が届く割合の読み方
- 10血漿タンパク質結合と遊離型分率(fu)とは?結合率99%の読み方
- 11薬物代謝の第I相・第II相とは?代謝の結果が開発の判断を変える場面
- 12肝ミクロソームの代謝安定性試験とは?CLintの読み方と落とし穴
- 13AUC・Cmax・Tmaxとは? 血中濃度曲線から「量」と「速さ」を読む
- 14半減期とは?クリアランス・分布容積との関係と報告書の読み方
- 15分布容積(Vd)とは?体の水の100倍になる薬がある理由
- 16CYP阻害・誘導による薬物相互作用(DDI)とは?効きすぎと効かない理由
次に読む


この記事に関連する工程
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1DMPKとは?薬の吸収・分布・代謝・排泄(ADME)を、創薬のどこで調べるのか
- 2pKaとは?薬の分子は、なぜpHで電荷を持つのか
- 3脂溶性(logP・logD)とは?飲み薬の候補を選ぶとき、なぜ測るのか
- 4溶解度とは?薬が溶けるかは何で決まり、どう測るのか
- 5薬は、どうやって細胞膜を通り抜けるのか?受動拡散・細胞のすき間・トランスポーター
- 6Caco-2透過性試験とは?Pappで、腸から吸収されるかをどう見積もるのか
- 7BCS分類(生物薬剤学分類)とは?溶解度と膜透過性で分ける4クラス
- 8生物学的同等性とバイオウェーバーとは?人の試験を溶出試験で代えられるのはいつか
- 9バイオアベイラビリティと初回通過効果とは?飲み薬が届く割合の読み方
- 10血漿タンパク質結合と遊離型分率(fu)とは?結合率99%の読み方
- 11薬物代謝の第I相・第II相とは?代謝の結果が開発の判断を変える場面
- 12肝ミクロソームの代謝安定性試験とは?CLintの読み方と落とし穴
- 13AUC・Cmax・Tmaxとは? 血中濃度曲線から「量」と「速さ」を読む
- 14半減期とは?クリアランス・分布容積との関係と報告書の読み方
- 15分布容積(Vd)とは?体の水の100倍になる薬がある理由
- 16CYP阻害・誘導による薬物相互作用(DDI)とは?効きすぎと効かない理由
 創薬の探索研究とは?ヒットから候補化合物まで、何を基準に絞り込むのか2026-10-20
 酵素阻害とは?競合阻害・Km・Kiで、阻害の強さをどう比べるのか2026-10-20
 用量依存性(用量比例性)とは?比例しないときに疑う場所2026-10-07
Proglenth(proglenth.com) https://www.proglenth.com/article/dmpk-adme-basics