創薬の探索研究とは?ヒットから候補化合物まで、何を基準に絞り込むのか
創薬の研究で化合物を選ぶときや、スクリーニング・合成・ADME(吸収・分布・代謝・排泄薬物の吸収・分布・代謝・排泄という体内動態の4要素。脂溶性の設計とも深く関わる。詳しく →)の試験を受託先に頼むときには、何を基準に化合物を残すかを知っておく必要があります。創薬の探索研究とは、スクリーニングで当たった化合物(ヒットスクリーニングで活性を示し、次の確認に進める候補化合物。詳しく →)の構造を変えながら絞り込み、臨床に進める候補化合物を選ぶまでの研究です。
ただし、効きの強さだけを上げても、候補にはなりません。分子を大きく脂溶性分子が脂に溶けやすい性質。高いほど細胞膜を通り組織へ分配されやすく、分布容積が大きくなりやすい。詳しく →にして効きを上げると、溶けにくさや心臓への作用などが悪い方へ動きやすいためです。
この記事では、探索研究の4つの段階、各段階で測る項目、効きだけを上げても進めない理由、基準の決め方、報告で確かめる順番を説明します。
- 創薬の探索研究とは:ヒットを見つけ、構造を変えて性質の良い化合物(リード)に育て、臨床に進める候補化合物を選ぶまでの研究です。
- 何を基準に絞り込むのか:効きの強さ(IC50)に加え、標的以外に効かないか(選択性)、溶けるか(物性)、体の中で分解されにくいか(ADME)、心臓への作用(hERG)などを、同じ化合物で並べて見ます。
- 効きが強ければ進めるのか:進めません。分子を大きく脂溶性にして効きを上げると、ADMEや安全性の多くの指標が悪い方へ動く傾向が報告されています。
1. 創薬の探索研究は、何を決めるために行うのか
標的に効く多くの化合物の中から、人に投与して確かめる価値のある化合物を選ぶために行います。
創薬では、まず病気に関わる標的(酵素や受容体などのタンパク質)を決めます。次に、それに効く化合物を探して選び、動物での安全性の試験を経て、人での臨床試験に進みます。探索研究は、このうち化合物を探して選ぶ部分にあたります(Hughes JP ら, 2011年)。
探索研究の出口で選んだ化合物は、人に投与する前の非臨床試験へ進みます。ICH M3(R2)臨床試験を支える非臨床安全性試験の実施時期や内容の全体像を示すICHガイドライン。詳しく → は、心血管・中枢神経・呼吸器への作用を見る安全性薬理試験を、一般に人への投与の前に行うとしています(2項)。臨床試験の期間を支える反復投与毒性試験薬を繰り返し与え、どの臓器がどの量から傷むか、回復するかを調べる中核の毒性試験。詳しく →(くり返し投与して毒性を見る試験)は、2種類の動物で行うことを示しています(5.1項)。
ここから先は1つの化合物にかける時間と費用が大きくなるため、探索研究での選び方が、後の試験の成否に響きます。探索研究は、次の4つの段階に分けて説明されます。
- ヒットの同定:多数の化合物を試すスクリーニングで標的に効く化合物を拾い、再試験や濃度を変えた試験で本物かを確かめます(表現型か標的ベースか、Z因子とは)。
- ヒットからリードへ:ヒットに似た構造の化合物を合成や購入で集め、構造を変えても効きが保たれる、共通の骨格をもつ化合物のまとまり(シリーズ)を選びます。ここで残した化合物をリード化合物と呼びます。
- リード最適化有望な化合物(リード)を出発点に、活性を上げつつ物性を保つよう構造を調整していく段階。詳しく →:リードの構造を少しずつ変え、効きの強さ・選択性・物性・ADME・安全性を同時に目標へ近づけます。
- 候補化合物の選定:目標をそろって満たした化合物について、動物での薬効と血中濃度を確かめ、臨床に進める化合物を選びます。
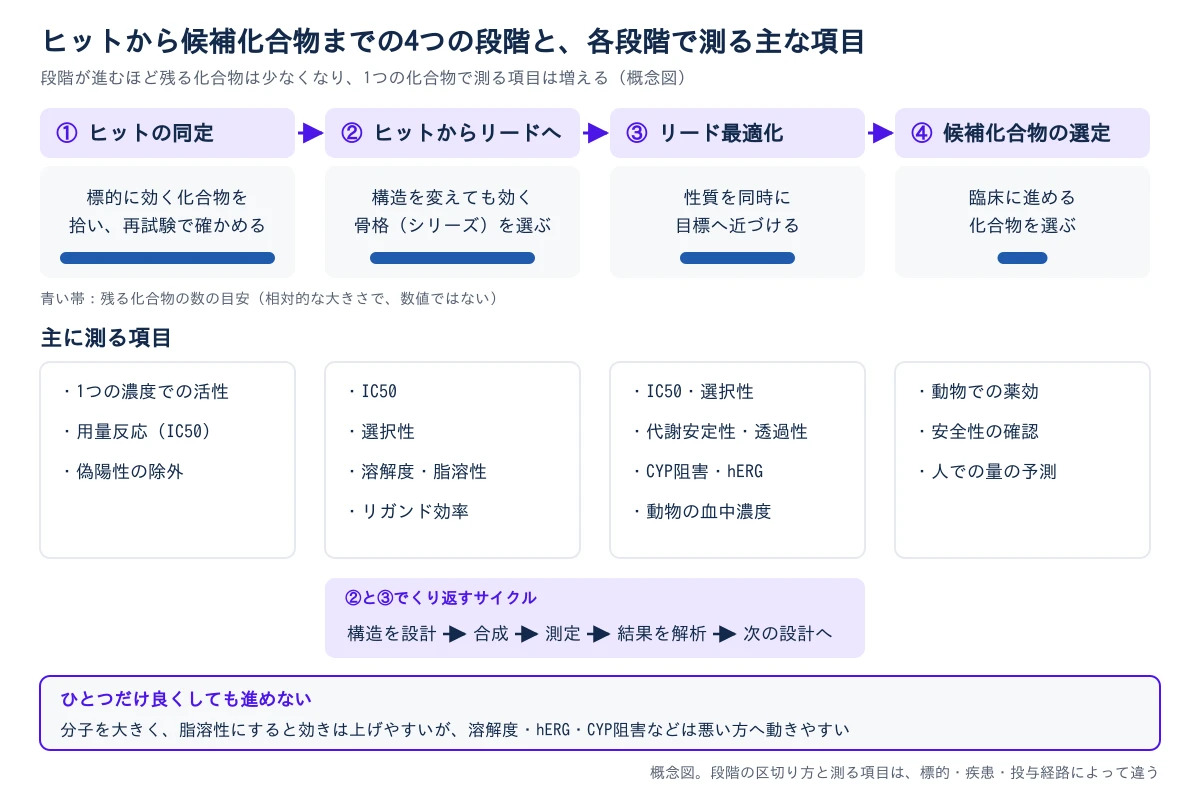
②と③では、構造を設計し、合成し、測り、その結果から次の構造を決めるサイクルをくり返します。このように、探索研究は化合物の数を絞りながら、1つの化合物について分かることを増やしていく研究です。では、各段階では、何を測って絞り込むのでしょうか。
2. 各段階では、何を測って絞り込むのか
早い段階では多くの化合物を速く比べられる試験管の試験を使い、残った化合物ほど測る項目を増やして、動物の試験へ進めます。
測る項目は、主に次の5つの性質に分かれます。
| 性質 | 何を見るか | 主な試験 |
|---|---|---|
| 効きの強さ | 標的をどの濃度で抑えるか | 用量反応曲線濃度を振ったときの応答の変化を表す曲線で、ここからIC50やEC50を導く。詳しく →から求める IC50 |
| 選択性 | 標的に近い仲間のタンパク質や、副作用に関わる標的に効かないか | 同じ試験法で測った IC50 の比 |
| 物性 | 水に溶けるか、油と水のどちらになじむか | 溶解度、脂溶性(logD) |
| ADME | 腸の壁を通るか、肝臓で分解されにくいか | Caco-2透過性試験、肝ミクロソーム肝細胞をすりつぶして得た小胞体由来の画分。CYPなどの代謝酵素が濃縮され、代謝安定性の評価に使う。詳しく →の代謝安定性試験出荷時から有効期限まで品質特性が規格内にとどまることを確認する試験。詳しく →、CYP肝臓に多く存在する代表的な薬物代謝酵素群。多くの低分子医薬の代謝を担う。詳しく →(薬を分解する肝臓の酵素)の阻害 |
| 安全性 | 心臓のリズムに関わるイオンの通り道を抑えないか | hERG心筋の再分極を担うカリウムチャネルの一種。薬が塞ぐとQT延長や不整脈につながるため早期に評価する。詳しく →阻害試験 |
効きの強さは、化合物の濃度を変えて測った曲線から、反応を半分まで抑える濃度(IC50)として求めます(IC50とは)。
安全性で早くから測る代表が hERG です。hERG は、心臓の電気的な回復(再分極興奮した心筋細胞が元の状態へ戻る過程。hERGがその主役の一つで、遅れるとQTが延びる。詳しく →)に関わるカリウムイオンの通り道をつくるタンパク質です。
ICH S7B医薬品のQT延長・心室再分極遅延を非臨床で評価する指針。hERG試験をin vitroの中核と位置づける。詳しく → は、心室の興奮から回復までの時間を表す心電図の値(QT 間隔)を薬が延ばす最も多い仕組みが、この通り道の阻害だとしています(1.2項)。QT 間隔が延びると、心室の頻拍性の不整脈(トルサード・ド・ポアンツなど)のおそれが高まります(hERG安全域とは)。
選択性も早い段階から測ります。標的以外への望ましくない作用は、試験管で多くの標的について調べられ、製薬企業4社は、この評価を探索研究の早い段階で使うようになっていると報告しています(Bowes ら, 2012年)。
安く速い試験で多くを落とし、残った化合物だけを手間のかかる試験に回す並びを、スクリーニングカスケードと呼びます。
つまり、段階が進むほど、1つの化合物について並べる数値が増えていきます。では、その中で効きの強さがいちばん高い化合物を選べば、それでよいのでしょうか。
3. 効きの強い化合物を選べば、それでよいのか
よくありません。効きを上げようと分子を大きく脂溶性にすると、ほかの性質の多くが悪い方へ動きやすいためです。
効きを上げやすい方法の一つは、標的と相互作用する原子を足して、分子を大きく、脂溶性にすることです。Hann(2011年)は、脂溶性を上げすぎて効きを稼ぐ傾向を「分子の肥満」と呼び、候補が途中で脱落する原因の一つとしています。
その代わりに悪くなる性質は、次のように報告されています。
- ADME と hERG:1社の製薬企業で測った試験結果を解析した報告では、溶解度、hERG の阻害、CYP の阻害など、調べたほとんどの項目が、分子量か脂溶性、またはその両方が大きいほど悪くなる傾向でした(Gleeson, 2008年)。
- 動物での毒性:動物での忍容性試験(投与に耐えられるかを見る試験)に使った前臨床の245化合物の解析では、極性が低く脂溶性の高い化合物ほど、毒性が出やすかったと報告されています(Hughes JD ら, 2008年)。
- 臨床での脱落:製薬企業4社の候補化合物の脱落を合わせた解析は、最適化の間に物性を管理することの有益さを再確認し、物性と、臨床で安全性を理由に開発を止めることとの関係も示しました。ただし、物性をこれ以上絞っても脱落の割合は大きくは下がらないだろうとも述べています(Waring ら, 2015年)。
こうした傾向があるため、効きの強さを分子の大きさや脂溶性で割り引いて見る指標(リガンド効率)も使います(リガンド効率とは)。
つまり、候補を選ぶことは、効きの強さを競うことではなく、いくつもの性質の目標を同時に満たす化合物を探すことです。では、その目標は、どう決めるのでしょうか。
4. 進めるかどうかの基準は、どう決めるのか
基準は、標的・疾患・投与経路に合わせて、プロジェクトごとに先に決めます。すべての研究に共通の数字はありません。
要る性質は、薬をどう使うかで変わります。
- 飲み薬を目指す場合:腸から吸収され、肝臓で分解されにくいことが要ります。溶解度、透過性、代謝安定性肝ミクロソームや肝細胞などを用いた試験管内試験で、薬物が代謝酵素によってどれだけ速く分解されるかを評価する指標。詳しく →の目標が厳しくなります。
- 注射で投与する場合:腸からの吸収は問われず、血中にとどまる時間や、注射液に溶かせるかが問われます。
- 脳に効かせたい場合:血液と脳のあいだの関門(血液脳関門血液と脳組織の間で物質の移行を厳しく制限する仕組み。抗体など大きな分子は通りにくい。詳しく →)を通る必要があり、分子の大きさや極性の目標が加わります(血液脳関門と脳への移行)。
疾患ごとに基準を公表した例もあります。マラリア・結核・内臓リーシュマニア症・シャーガス病の創薬では、疾患ごとのヒットとリードの基準が公表されています。国際的な資金提供団体と非営利の創薬組織の専門家が合意したものです(Katsuno ら, 2015年)。
基準は、性質ごとに「次の段階へ進める条件」として表にしておき、化合物ごとに並べて判断します。基準を後から決めると、手元の化合物に合わせて線を引くおそれがあり、段階を進める判断の根拠が弱くなります。
安全性の基準は、hERG の IC50 の値だけでは決まりません。人で届くと見込む血中の遊離型(血漿タンパク質に結合していない分)の濃度と並べた比(安全域)で判断します。
基準を先に決めておけば、受託先の報告も、どの項目が目標に届いていないかで読めます。
5. 自分の化合物では、何から確かめるのか
探索研究の報告を読むときは、ヒットが本物かを確かめるところから、次の順に見ます。
- ヒットが本物かを確かめる(再試験と偽陽性実際には結合や活性がないのに、計算や試験で当たりに見えてしまう候補。上位ヒットに必ず混じる前提で扱う。詳しく →の除外):濃度を変えた再試験で IC50(反応を半分まで抑える濃度)が出ているかと、凝集や試験系への干渉による見かけの活性を除いたかを見ます(見かけの活性を出しやすい化合物の見分け方、IC50とは)。
- 効きの強さを、大きさと脂溶性で割り引いて見る(リガンド効率):IC50 の列だけでなく、分子の大きさと脂溶性を考えた指標が並んでいるかを見ます(リガンド効率とは)。
- 溶けるか、油と水のどちらになじむかを確かめる(溶解度・脂溶性):同じシリーズの化合物を、同じ方法で測っているかを見ます(溶解度とは、脂溶性(logP・logD)とは)。
- 体の中で分解されにくいかを確かめる(代謝安定性):肝ミクロソーム(肝細胞の膜の断片で、薬を分解する酵素を含む)での分解の速さと、腸の壁の透過性を測っているかを見ます(肝ミクロソームの代謝安定性試験、DMPKとは)。
- 標的以外への作用を確かめる(選択性・hERG):近い仲間の標的との IC50対象の働きを半分に抑えるのに必要な薬物濃度で、値が小さいほど強く阻害する。hERG阻害の強さを表す。詳しく → の比と、hERG(心臓のカリウムイオンの通り道をつくるタンパク質)の阻害を、人で届く濃度と比べているかを見ます(hERG安全域とは)。
前の項目で目標に届かなければ、後ろの試験に進む前に、構造を直すかどうかを決めます。
確かめる順番の1つ目は、ヒットをどう見つけたかでした。では、ヒットを標的のタンパク質で探すのと、細胞の変化で探すのとでは、何が違うのでしょうか。続きは表現型か標的ベースかで説明します。
参考文献
- Hughes JP, Rees S, Kalindjian SB, Philpott KL. Principles of early drug discovery. Br J Pharmacol. 2011;162(6):1239-1249. doi:10.1111/j.1476-5381.2010.01127.x(標的の選定と検証から、アッセイの開発、ハイスループットスクリーニング、ヒットの同定、リード最適化、臨床に進める候補化合物の選定までの段階)
- ICH医薬品規制の国際調和を目的として、日米欧の規制当局と製薬業界が参加する国際的なガイドライン策定機関。詳しく → M3(R2) Guidance on Nonclinical Safety Studies for the Conduct of Human Clinical Trials and Marketing Authorization for Pharmaceuticals(Step 4、2009年6月11日). ICH(2項:心血管・中枢神経・呼吸器への作用を見る安全性薬理心血管・中枢神経・呼吸への急な影響を、臓器毒性とは別枠で見る評価(コア・バッテリー)。詳しく →のコアバッテリーは、一般に人への投与の前に行う。5.1項:臨床試験の期間を支える2種類の動物(1種は齧歯類以外)での反復投与毒性試験)
- ICH S7B The Non-clinical Evaluation of the Potential for Delayed Ventricular Repolarization (QT Interval Prolongation) by Human Pharmaceuticals(Step 4、2005年5月12日). ICH(1.2項:薬によるQT延長の最も多い仕組みは、IKrを担うカリウムチャネルの阻害で、hERGがそのα-サブユニットをつくる。2.3.1項:in vitro生きた動物の体外で、試験管やシャーレなどを用いて細胞・組織・分子レベルで行う実験を指す用語。詳しく → IKr試験)
- Bowes J, Brown AJ, Hamon J, et al. Reducing safety-related drug attrition: the use of in vitro pharmacological profiling. Nat Rev Drug Discov. 2012;11(12):909-922. doi:10.1038/nrd3845(製薬企業4社が、標的以外への作用の in vitro での評価を探索研究の早い段階で使っていること)
- Hann MM. Molecular obesity, potency and other addictions in drug discovery. MedChemComm. 2011;2(5):349-355. doi:10.1039/C1MD00017A(脂溶性を上げすぎて効きを稼ぐ傾向を「分子の肥満」と呼び、候補の早期の脱落と結びつける)
- Gleeson MP. Generation of a set of simple, interpretable ADMET吸収・分布・代謝・排泄・毒性という、薬としての体内動態と安全性に関わる性質の総称。詳しく → rules of thumb. J Med Chem. 2008;51(4):817-834. doi:10.1021/jm701122q(溶解度、透過性、hERGの阻害、CYPの阻害などのほとんどの項目が、分子量か脂溶性、またはその両方の増加とともに悪くなる)
- Hughes JD, Blagg J, Price DA, et al. Physiochemical drug properties associated with in vivo生きた動物の体内で試験を行うこと。物質が吸収・代謝を受けた実際の状態での影響を見られる。詳しく → toxicological outcomes. Bioorg Med Chem Lett. 2008;18(17):4872-4875. doi:10.1016/j.bmcl.2008.07.071(前臨床の245化合物の動物での忍容性試験で、極性が低く脂溶性の高い化合物ほど毒性が出やすい)
- Waring MJ, Arrowsmith J, Leach AR, et al. An analysis of the attrition of drug candidates from four major pharmaceutical companies. Nat Rev Drug Discov. 2015;14(7):475-486. doi:10.1038/nrd4609(最適化の間の物性の管理が候補の質に有益であることの再確認と、物性と臨床での安全性による脱落との関係)
- Katsuno K, Burrows JN, Duncan K, et al. Hit and lead criteria in drug discovery for infectious diseases of the developing world. Nat Rev Drug Discov. 2015;14(11):751-758. doi:10.1038/nrd4683(マラリア・結核・内臓リーシュマニア症・シャーガス病について、疾患ごとのヒットとリードの基準を合意して公表)

- 1標的選定で何を疑うか:遺伝学の証拠の強さを見分ける
- 2ターゲットバリデーションとは?選んだ標的を前臨床で確かめる方法
- 3表現型か標的ベースか?創薬スクリーニングの出発点の選び方
- 4創薬の探索研究とは?ヒットから候補化合物まで、何を基準に絞り込むのかいま読んだ記事
- 5Z因子(Z′-factor)とは?0.5の判定基準と値が低いときの原因
- 6酵素阻害とは?競合阻害・Km・Kiで、阻害の強さをどう比べるのか
- 7IC50とは?4PLで求めた値は、どこまで信じてよいのか
- 8PAINSフィルターとは?ヒットを捨てる前に確かめる3つのこと
- 9ハイコンテント・イメージング(HCA)装置の選び方:再現性を先に見る
- 10フラグメント創薬(FBDD)はなぜ弱い結合から始めるのか
- 11DNAエンコードライブラリ(DEL)とは?10億個から選び実物で確かめる
- 12バーチャルスクリーニングとドッキング:計算で絞った候補の読み方
- 13構造ベース創薬(SBDD)とは?立体構造から薬を設計する考え方
- 14リガンド効率(LE・LLE)とは?活性が強いだけの候補を見抜く
次に読む


この記事に関連する工程
この分野の新着を、メールで受け取る
こうした製造・分析・品質の解説記事と、装置・試薬の新製品ニュースを毎週水曜の朝にお届けします。登録は無料で、いつでも解除できます。
登録によりプライバシーポリシーに同意したものとみなします。閲覧の記録(どのページから、どの会社のサイトへ移ったか)を、ご案内のために使います。
目次・関連閉じる
- 1標的選定で何を疑うか:遺伝学の証拠の強さを見分ける
- 2ターゲットバリデーションとは?選んだ標的を前臨床で確かめる方法
- 3表現型か標的ベースか?創薬スクリーニングの出発点の選び方
- 4創薬の探索研究とは?ヒットから候補化合物まで、何を基準に絞り込むのか
- 5Z因子(Z′-factor)とは?0.5の判定基準と値が低いときの原因
- 6酵素阻害とは?競合阻害・Km・Kiで、阻害の強さをどう比べるのか
- 7IC50とは?4PLで求めた値は、どこまで信じてよいのか
- 8PAINSフィルターとは?ヒットを捨てる前に確かめる3つのこと
- 9ハイコンテント・イメージング(HCA)装置の選び方:再現性を先に見る
- 10フラグメント創薬(FBDD)はなぜ弱い結合から始めるのか
- 11DNAエンコードライブラリ(DEL)とは?10億個から選び実物で確かめる
- 12バーチャルスクリーニングとドッキング:計算で絞った候補の読み方
- 13構造ベース創薬(SBDD)とは?立体構造から薬を設計する考え方
- 14リガンド効率(LE・LLE)とは?活性が強いだけの候補を見抜く
 用量反応曲線とは?濃度を変えると、効き目がS字に変わるのはなぜか2026-10-20
 生物学的同等性とバイオウェーバーとは?人の試験を溶出試験で代えられるのはいつか2026-10-20
 薬は、どうやって細胞膜を通り抜けるのか?受動拡散・細胞のすき間・トランスポーター2026-10-20
Proglenth(proglenth.com) https://www.proglenth.com/article/hit-to-lead-optimization